🇬🇧 Read in English: GxP Compliance & Validation Playbook — English Guide
Pharmaceutical QMS Architecture for CAPA, Deviation, Change Control and APQR shows how ICH Q10 turns quality events into a connected management system.
- CAPA, deviation, OOS, change control and APQR should share root-cause logic, risk ranking and effectiveness evidence.
- ICH Q9 and ICH Q10 support a risk-based QMS where decisions are visible, justified and reviewable by QA leadership.
- The article links quality-system workflows to practical audit readiness instead of treating each SOP as a separate island.
Ý chính cần nắm:
- Xác định đúng phạm vi QMS GMP dược phẩm trước khi thiết kế quy trình Deviation, CAPA, Change Control hoặc mua eQMS.
- Gắn mỗi yêu cầu với owner, record gốc, rủi ro GMP và bằng chứng audit có thể truy lại.
- Phân biệt yêu cầu regulatory bắt buộc với framework chuyên môn và ví dụ minh họa.
- Dùng phần Câu hỏi quyết định cuối bài để chuyển nội dung thành hành động tại site.
Liên kết ưu tiên
QMS đi nhanh hơn khi deviation, CAPA và APQR được nối với các bài nền về GMP hệ thống và change control.
Deviation Management GMP → APQR Pharmaceutical → GMP dược phẩm hệ thống →

QMS GMP dược phẩm không phải phần mềm eQMS hay một bộ form CAPA. Nó là cơ chế để nhà máy phát hiện tín hiệu chất lượng, điều tra đúng nguyên nhân, phê duyệt thay đổi đúng thời điểm và chứng minh sản phẩm vẫn trong state of control.
ICH Q10 là kiến trúc vận hành nối bốn elements cốt lõi thành vòng quyết định liên tục: deviation và CAPA phát hiện và khắc phục sự cố, change control kiểm soát thay đổi trước khi xảy ra, APQR và management review phát hiện trend và điều hướng cải tiến.
Khi bốn elements này chạy rời nhau trong silo, QMS chỉ là hệ thống lưu hồ sơ. Khi chúng nối thành vòng, nhà máy có thể detect sớm, correct đúng chỗ và prevent lặp lại — ba năng lực phân biệt cơ sở đạt EU-GMP thực sự với cơ sở chỉ có tài liệu compliance.
QMS GMP dược phẩm là hệ thống kết nối deviation, CAPA, change control, OOS, complaint, APQR và management review thành vòng quyết định chất lượng.
Mục tiêu là không để lỗi lặp lại, không để change phá validated state và không để dữ liệu chất lượng nằm trong silo.
Căn cứ quy định cho QMS GMP dược phẩm
Căn cứ quy định: Các nhận định GMP trong bài được đối chiếu trực tiếp theo ICH Q10, ICH Q9(R1), EU GMP Chapter 1, EudraLex Volume 4, 21 CFR 211.192, 21 CFR 211.180(e), FDA OOS Guidance (2022), 21 CFR Part 11, 21 CFR 211.68, EU GMP Annex 11.

EU GMP Chapter 1 là nền PQS
EU GMP Chapter 1 (bản hiện hành, đã align với mô hình ICH Q10) mô tả Pharmaceutical Quality System và yêu cầu hệ thống có corrective and preventive action phù hợp, quality risk management và management responsibility — trách nhiệm cuối cùng thuộc senior management. Chapter 1 cũng đặt Product Quality Review làm cơ chế review định kỳ sản phẩm và quy trình. EC và PIC/S đã hoàn tất consultation sửa đổi Chapter 1 (09–12/2025) nhằm align sâu hơn với ICH Q9(R1) và siết yêu cầu knowledge management lẫn Product Quality Review; bản sửa đổi chưa có hiệu lực tại thời điểm cập nhật.
ICH Q10 (bản Step 4 hiện hành) mô tả Pharmaceutical Quality System theo lifecycle với bốn elements vận hành như các subsystem nối nhau: process performance and product quality monitoring, CAPA, change management và management review. Hai enablers của mô hình là knowledge management và quality risk management theo ICH Q9 — vì vậy mọi quyết định phân loại, ưu tiên và đóng hồ sơ trong QMS đều phải risk-based.
21 CFR 211.192 yêu cầu production record review và investigation với unexplained discrepancy hoặc failure of a batch/in-process material to meet specifications. 21 CFR 211.180(e) yêu cầu records được giữ để đánh giá quality standards của từng drug product ít nhất hàng năm — nền tảng của annual product review (APR) phía FDA, khái niệm tương đương PQR/APQR theo EU GMP.
Phiên bản đối chiếu tại thời điểm cập nhật:
- ICH Q10 Pharmaceutical Quality System (Step 4, ban hành năm 2008, hiện hành).
- EU GMP Chapter 1 — Pharmaceutical Quality System (Revision 3, ban hành năm 2013, hiện hành).
- ICH Q9(R1) Quality Risk Management (Step 4, ban hành năm 2023, hiện hành).
- FDA Investigating OOS Test Results for Pharmaceutical Production (Level 2 revision, ban hành tháng 05/2022, hiện hành).
QMS không thể vận hành nếu data yếu
Một QMS có workflow đẹp nhưng dữ liệu đầu vào yếu sẽ cho quyết định yếu. Deviation thiếu timeline, OOS thiếu raw data, CAPA thiếu effectiveness criteria hoặc change thiếu impact assessment đều làm QMS mất sức.
QMS GMP dược phẩm theo vòng quyết định

Trả lời ngắn: Pharmaceutical Quality System (PQS) theo ICH Q10 gồm bốn elements cốt lõi — process performance & product quality monitoring, CAPA, change management và management review — áp dụng xuyên vòng đời sản phẩm, trên nền hai enablers là knowledge management và quality risk management.
- §3.2.1 — Process performance and product quality monitoring system.
- §3.2.2 — Corrective action and preventive action (CAPA) system.
- §3.2.3 — Change management system.
- §3.2.4 — Management review of process performance and product quality.
- Enablers §1.6: knowledge management và quality risk management (ICH Q9).
Mỗi module QMS có một vai trò riêng
QMS GMP dược phẩm mạnh khi mỗi module đóng đúng vai trò và truyền dữ liệu sang module kế tiếp. Deviation không nên kết thúc bằng “human error”. CAPA không nên đóng bằng “training completed”. Change control không nên approve sau khi thay đổi đã xảy ra.
| Module QMS | Câu hỏi chính | Output phải có |
|---|---|---|
Deviation |
Điều gì đã lệch và batch impact là gì? |
Investigation, root cause, disposition |
OOS/OOT |
Result sai do lab hay process? |
Phase 1/2 conclusion, retest rationale |
CAPA |
Root cause nào cần loại bỏ? |
Action, owner, due date, effectiveness |
Change control |
Thay đổi có impact gì trước khi làm? |
Impact assessment, approval, verification |
APQR |
Xu hướng năm qua nói gì? |
Trend, action item, revalidation trigger |
Management review |
Cần nguồn lực hay quyết định cấp lãnh đạo không? |
Escalation, priority, resource decision |
Loop QMS phải khép kín
Deviation có thể mở CAPA. CAPA có thể cần change control. Change có thể tạo data cho APQR. APQR có thể phát hiện trend và mở deviation hoặc CAPA mới. Nếu các module không nói chuyện với nhau, QMS chỉ là nhiều biểu mẫu riêng lẻ.
Liên kết triển khai
Đọc tiếp để mở rộng chủ đề liên quan.
CAPA GMP: Root Cause Analysis, Corrective Action và Effectiveness Check theo ICH Q10 ->
CAPA trong QMS GMP dược phẩm

Quy trình 7 bước triển khai CAPA chuẩn GMP
- Phát hiện và ghi nhận — Tạo CAPA record ngay khi phát hiện sự cố. Ghi đầy đủ: ngày, người phát hiện, mô tả sự cố, source (deviation, OOS, audit finding, complaint). Chậm ghi nhận vi phạm nguyên tắc Contemporaneous (ghi nhận đồng thời, ngay tại thời điểm phát sinh) trong ALCOA+.
- Đánh giá mức độ ảnh hưởng — Xác định sự cố có ảnh hưởng đến product quality, patient safety, regulatory filing hay validated state không. Đánh giá batch impact nếu liên quan đến sản phẩm đã release.
- Phân tích nguyên nhân gốc rễ (RCA) — Dùng 5 Whys, Fishbone/Ishikawa, hoặc FMEA để tìm root cause thật sự. Root cause phải cụ thể và có thể kiểm chứng — “human error” không phải root cause, đó là symptom.
- Xây dựng kế hoạch hành động — Mỗi root cause phải có action tương ứng, owner cụ thể và deadline thực tế. Phân biệt Corrective Action (khắc phục sự cố đã xảy ra) và Preventive Action (ngăn ngừa tái diễn). Định nghĩa effectiveness criteria trước khi thực hiện.
- Thực hiện hành động khắc phục và phòng ngừa (Implementation) — Thực hiện từng action đúng owner và deadline đã cam kết, ghi nhận bằng chứng thực hiện vào CAPA record. Implementation không bằng một buổi training — action phải chạm đúng root cause (sửa SOP, đổi interlock, thay đổi access control, điều chỉnh workload).
- Kiểm tra hiệu quả (Effectiveness Check) — Không kiểm tra ngay sau implementation. Cần thời gian đủ để failure mode có thể tái diễn nếu action chưa đủ. Criteria đo lường phải định lượng: số lần tái diễn = 0 trong X batch, tỷ lệ lỗi giảm Y%.
- Đóng CAPA và lưu hồ sơ — QA review toàn bộ evidence: root cause documented, action implemented, effectiveness verified. CAPA record đóng với chữ ký QA và summary. Nếu effectiveness chưa đủ → mở CAPA mới, không force-close.
CAPA phải sửa hệ thống, không chỉ sửa người
CAPA yếu thường dùng training như đáp án mặc định. Training có thể cần thiết, nhưng nếu root cause là thiết kế SOP mơ hồ, thiết bị không đủ interlock, access control yếu hoặc workload quá tải, training không loại bỏ nguyên nhân.
CAPA tốt cần root cause cụ thể, action tương ứng, owner có quyền thực hiện, deadline thực tế và effectiveness criteria định nghĩa trước khi đóng.
Effectiveness check cần thời gian và dữ liệu
Không thể kiểm effectiveness ngay ngày action hoàn tất nếu failure mode cần thời gian mới tái diễn. Ví dụ minh họa: CAPA cho lỗi line clearance cần theo dõi một số batch hoặc một khoảng vận hành đủ dài, không chỉ kiểm một buổi training.
Change control trong QMS GMP dược phẩm

Change phải được đánh giá trước
Nguyên tắc thực dụng: nếu thay đổi đã xảy ra mà chưa approve, đó là deviation trước khi là change. QMS GMP dược phẩm cần bảo vệ trạng thái kiểm soát bằng impact assessment trước khi thay đổi chạm vào process, method, equipment, computerized system hoặc supplier.
Change control tốt hỏi bảy vùng impact: product quality, validated state, documentation, regulatory filing, supplier, training và safety/environment khi liên quan. Chi tiết quy trình phân loại và impact assessment trong Change Control GMP: Phân loại, Impact Assessment và Quyết định Revalidation theo ICH Q10.
Digital system change cần nối với CSV
Patch MES, LIMS, SCADA, eQMS hoặc ERP có thể ảnh hưởng workflow, calculation, audit trail, report hoặc interface. Change control phải trigger CSV impact assessment. Nếu không, validated state có thể bị phá sau một update tưởng nhỏ.
OOS và APQR trong QMS GMP dược phẩm

OOS không được test into compliance
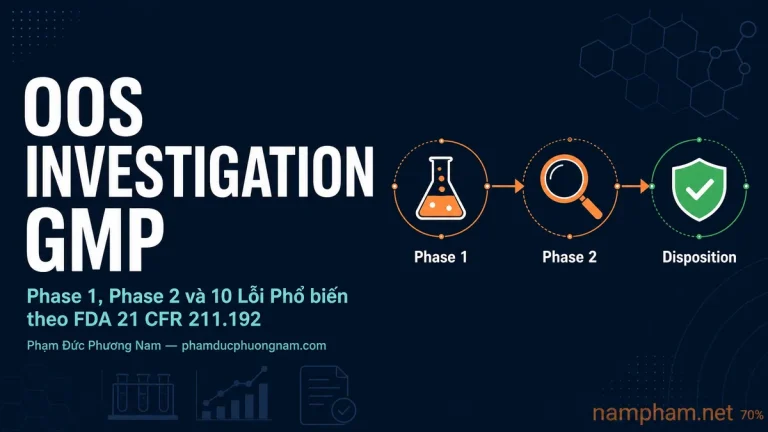
FDA OOS Guidance (Level 2 revision, 05/2022) phản đối testing into compliance. Khi result OOS, điều tra phải khoa học, có Phase 1/Phase 2 hợp lý và không chọn kết quả thuận lợi để release (xem thêm: OOS Investigation GMP: Phase 1, Phase 2 và 10 Lỗi Phổ biến theo FDA 21 CFR 211.192).
APQR là nơi QMS nhìn lại chính mình
APQR không chỉ đếm batch và deviation. Nó phải hỏi trend có xấu đi không, CAPA có effective không, change có đạt mục tiêu không, OOS có pattern không và sản phẩm có cần revalidation hay regulatory assessment không — chi tiết 12 data categories và trending chỉ số năng lực quy trình Cpk (chỉ số thống kê tham chiếu thường dùng trong ngành) có trong APQR Pharmaceutical: Xây dựng Annual Product Quality Review đúng chuẩn FDA và EU GMP.
Góc nhìn liên quan
Đọc tiếp để mở rộng chủ đề liên quan.
Deviation Management GMP: Phân loại, Điều tra và Kiểm soát Sai lệch theo EU GMP và ICH Q10 ->
QMS GMP dược phẩm và Quality Council

Không phải mọi quyết định nằm ở QA
QA sở hữu system of quality, nhưng không thể tự sửa mọi root cause. Production, QC, Engineering, Supply Chain, Regulatory và IT/OT đều có phần trong QMS. Quality Council là nơi aggregate data biến thành quyết định nguồn lực.
Một Quality Council tốt không chỉ nghe báo cáo số lượng CAPA quá hạn. Nó xem recurring root cause, high-risk open actions, overdue change verification, product trend và resource bottleneck.
QMS metrics cho management review
Management review theo ICH Q10 chỉ có giá trị khi input là số liệu trend từ các subsystem, không phải danh sách hồ sơ đếm được. Một metrics set tối thiểu cho Quality Council:
| Metric | Nguồn dữ liệu | Tín hiệu cần hành động |
|---|---|---|
Deviation recurrence theo root cause |
Deviation log, RCA category |
Cùng root cause lặp lại sau khi CAPA đã đóng |
CAPA overdue và effectiveness failure rate |
CAPA register |
Overdue tăng hoặc effectiveness check fail |
Change pending verification/revalidation |
Change control log |
Change đã implement nhưng chưa verify |
OOS/OOT và complaint trend theo sản phẩm |
QC data, complaint log |
Adverse trend xuất hiện trước kỳ APQR |
APQR action closure và revalidation backlog |
APQR/PQR reports |
Action item từ kỳ trước chưa đóng |
ICH Q10 đặt management review làm cơ chế continual improvement của PQS: review process performance và product quality, theo dõi các yếu tố nội bộ/bên ngoài ảnh hưởng PQS, rồi chuyển thành quyết định về nguồn lực và cải tiến. Output phải là quyết định cụ thể — phân bổ nguồn lực, ưu tiên CAPA systemic, điều chỉnh monitoring plan — chứ không chỉ là biên bản họp.
Câu hỏi quyết định
Trước khi đánh giá QMS GMP dược phẩm là trưởng thành, hãy hỏi:
1. Deviation, CAPA, change, OOS và APQR có nối thành một loop hay vẫn là silo?
2. Mỗi CAPA đã có effectiveness criteria trước khi đóng chưa?
3. Quality Council có quyền quyết định nguồn lực cho root cause systemic không?
Nếu ba câu này chưa rõ, hãy sửa architecture QMS trước khi mua thêm eQMS. Khi cần rà soát CAPA, deviation, change control hoặc APQR dashboard, anh/chị có thể bắt đầu tại nampham.net.
Liên kết liên cụm nên đọc tiếp
FAQ
ICH Q10 mô tả Pharmaceutical Quality System với bốn elements vận hành: process performance and product quality monitoring, CAPA, change management và management review — được hỗ trợ bởi hai enablers là knowledge management và quality risk management (ICH Q9).
Correction là xử lý ngay sự cố đã xảy ra (ví dụ sửa lại bản ghi sai). Corrective Action loại bỏ root cause để sự cố không tái diễn. Preventive Action ngăn sự cố tiềm ẩn chưa xảy ra dựa trên phân tích rủi ro. Một CAPA record tốt phân biệt rõ ba lớp này thay vì ghi chung “đã xử lý”.
Khi deviation có root cause systemic, lặp lại, hoặc có khả năng ảnh hưởng product quality/validated state. Deviation đơn lẻ với nguyên nhân rõ và impact thấp có thể đóng với correction — nhưng quyết định không mở CAPA phải được ghi nhận kèm justification, không phải mặc định bỏ qua.
APQR/PQR tổng hợp số liệu change control của cả năm: số change đã implement nhưng chưa verify, change từ chối, change emergency và trend theo loại. Nếu APQR cho thấy nhiều change bị kẹt ở verification, đó là tín hiệu hệ thống cần management review ra quyết định nguồn lực.
Không bắt buộc. ICH Q10 kỳ vọng hệ thống quản lý chất lượng hoạt động hiệu quả, không yêu cầu phần mềm cụ thể. QMS trên giấy hoặc công cụ đơn giản vẫn đạt nếu deviation, CAPA, change control và management review chạy đúng vòng và có bằng chứng. eQMS giúp khi quy mô và số lượng record vượt khả năng kiểm soát thủ công.
Review trend chứ không chỉ đếm hồ sơ: deviation recurrence theo root cause, CAPA overdue và effectiveness failure rate, change pending verification, OOS/OOT và complaint trend, cùng action backlog từ APQR. Output phải là quyết định nguồn lực và ưu tiên cụ thể.
Ghi Chú Minh Bạch
Nguồn quy định chính
- EU GMP Chapter 1 — Pharmaceutical Quality System (Revision 3, ban hành năm 2013, hiện hành) — EudraLex Volume 4 Chapter 1.
- ICH Q10 Pharmaceutical Quality System (Step 4, ban hành năm 2008, hiện hành) — ICH Q10 (PDF).
- ICH Q9(R1) Quality Risk Management (Step 4, ban hành năm 2023, hiện hành) — ICH Q9(R1) (PDF).
- 21 CFR 211.180(e) — General requirements, records evaluation — eCFR §211.180.
- 21 CFR 211.192 — Production record review — eCFR §211.192.
- FDA Investigating OOS Test Results for Pharmaceutical Production (Level 2 revision, ban hành tháng 05/2022, hiện hành) — FDA OOS Guidance.
- 21 CFR Part 11 — Electronic Records; Electronic Signatures — eCFR Part 11.
- 21 CFR 211.68 — Automatic, mechanical, and electronic equipment — eCFR §211.68.
- EU GMP Annex 11 — Computerised Systems (2011, vẫn hiện hành) — EudraLex Annex 11.
Ghi chú phạm vi
- Các ví dụ trong bài dùng để minh họa phương pháp, không thay thế SOP, validation plan hoặc đánh giá rủi ro chính thức của từng site.
Tác giả: Phạm Đức Phương Nam
Đọc tiếp trong hệ sinh thái GMP:
- CSV dược phẩm: validation lifecycle theo GAMP 5, IQ OQ PQ và risk assessment
- GAMP 5 Dược Phẩm: Thẩm định Hệ thống Máy tính theo Tiếp cận Rủi ro – Tư duy, không phải Checklist
- eBR dược phẩm: Từ hồ sơ giấy đến bằng chứng số GMP
- Access Control và Segregation of Duties trong GMP: Phân quyền đúng để bảo vệ Data Integrity