GMP as a Data, People and Quality Decision Architecture reframes GMP from a document checklist into a working control system for electronic records, human accountability and batch decisions.
- Data integrity, role ownership and decision evidence must be designed together before SOPs, forms or computerized systems are approved.
- 21 CFR Part 11, EU GMP Annex 11, ALCOA+ and ICH Q10 become practical design constraints for records, approvals and escalation paths.
- The article connects GMP governance to the article cluster so readers can move from principles to EMS, CSV, QMS and Pharma 4.0 execution.
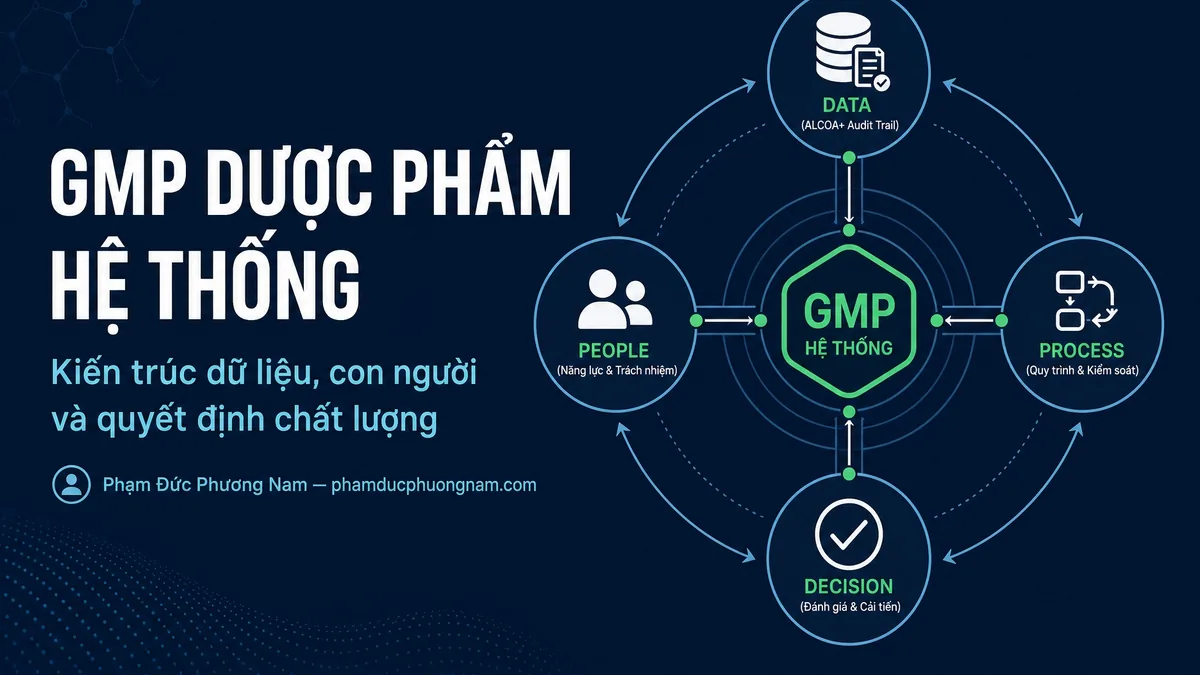
GMP dược phẩm hệ thống không phải danh sách SOP để ký cho đủ.
Nó là cách nhà máy bảo đảm mỗi quyết định chất lượng có dữ liệu đáng tin, người chịu trách nhiệm rõ và bằng chứng có thể truy lại khi thanh tra hỏi.
Bài này đưa GMP dược phẩm hệ thống về checklist triển khai: phạm vi, kiểm soát, bằng chứng audit và câu hỏi quyết định cho QA, Engineering và IT.
GMP dược phẩm hệ thống cần được kiểm soát bằng phạm vi, owner và bằng chứng kiểm chứng được.
Trọng tâm không phải thêm tài liệu cho đẹp, mà là giúp QA truy lại quyết định đúng lúc audit.
Ý chính cần nắm:
- Xác định đúng phạm vi GMP dược phẩm hệ thống trước khi viết URS, SOP hoặc validation test.
- Gắn mỗi yêu cầu với owner, record gốc, rủi ro GMP và bằng chứng audit có thể truy lại.
- Phân biệt yêu cầu regulatory bắt buộc với framework chuyên môn và ví dụ minh họa.
- Dùng phần Câu hỏi quyết định cuối bài để chuyển nội dung thành hành động tại site.
Liên kết ưu tiên
Đi tiếp sang các bài trụ cột liên quan để nối data integrity thành workflow audit đầy đủ.
Phần này tóm tắt thông điệp chính để người đọc nắm nhanh trước khi vào chi tiết.
GMP dược phẩm hệ thống không phải danh sách SOP để ký cho đủ. Nó là cách nhà máy bảo đảm mỗi quyết định chất lượng có dữ liệu đáng tin, người chịu trách nhiệm rõ và bằng chứng có thể truy lại khi thanh tra hỏi. Hệ thống tốt không chỉ ghi nhận dữ liệu — nó nối process, data, role, control và decision thành chuỗi bằng chứng có thể audit từ đầu đến cuối theo kiến trúc hệ thống nhà máy dược GMP chuẩn ISA-95.
Khi nhà máy nhìn GMP như một hệ điều hành thay vì một bộ hồ sơ, QA không cần giải thích bằng trí nhớ trong thanh tra. Mọi câu hỏi của inspector đều có thể trả lời bằng audit trail, access control record và deviation rationale rõ ràng. Data integrity theo ALCOA+ không phải poster treo tường — nó phải biến thành account cá nhân, timestamp đúng, record boundary rõ và review workflow có decision.
Đây là nền tảng phân biệt nhà máy vượt thanh tra và nhà máy nhận warning letter.
GMP dược phẩm hệ thống là cách nhìn GMP như một hệ điều hành gồm process, data, role, control và decision.
Khi hệ thống tốt, QA không phải giải thích bằng trí nhớ. QA chỉ cần mở đúng record, đúng audit trail và đúng rationale.
Căn cứ quy định cho GMP dược phẩm hệ thống
Phần này tóm tắt chuẩn tham chiếu để QA biết khung kiểm tra chi phối nội dung phía dưới.
Căn cứ quy định: Các nhận định GMP trong bài được đối chiếu trực tiếp theo 21 CFR 211.192, 21 CFR 211.68, EudraLex Volume 4, ICH Q10, ICH Q9(R1), ISA-95.
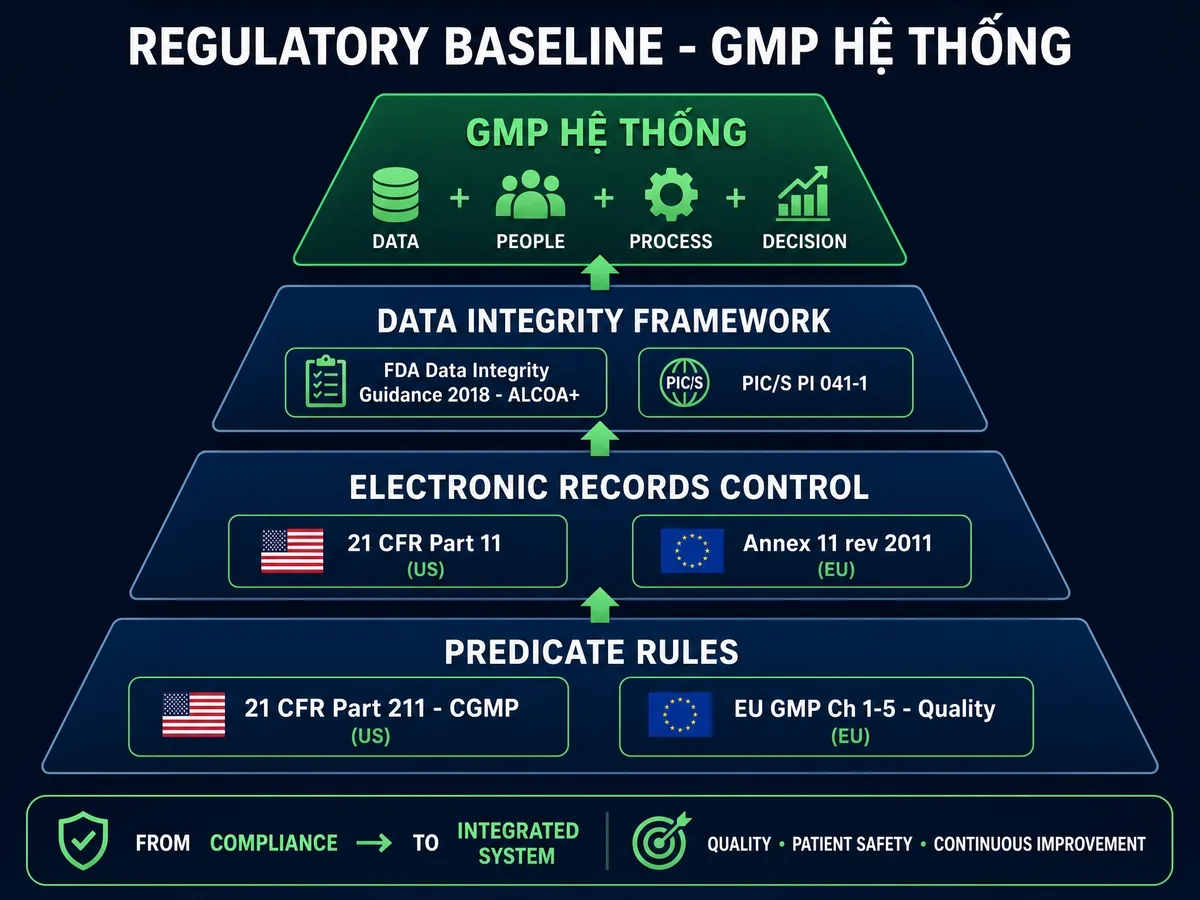
Predicate rule vẫn là nền
Electronic system không thay thế predicate rule. Nếu dữ liệu phục vụ batch record, lab result, deviation, CAPA hoặc release, nhà máy vẫn phải đáp ứng các yêu cầu GMP liên quan trong 21 CFR 211, EU GMP và SOP nội bộ.
21 CFR Part 11 quy định control cho electronic records và electronic signatures khi dùng trong phạm vi FDA. §11.10(e) là audit trail. §11.70 là signature/record linking. §11.100 và §11.200 là yêu cầu và control cho electronic signature (eCFR — 21 CFR Part 11).
EU GMP Annex 11 hiện hành là revision January 2011 trên EudraLex Volume 4. Annex 11 Draft 2025 và Chapter 4 Draft 2025 là consultation đã đóng, chưa phải yêu cầu hiện hành (European Commission — EudraLex Volume 4).
Để xem tác động cập nhật gần nhất và kế hoạch chuẩn bị theo mốc thời gian, xem EU GMP Annex 11 2026: gap analysis Việt Nam.
Data integrity là điều kiện để GMP có nghĩa
FDA Guidance for Industry: Data Integrity and Compliance With Drug CGMP (December 2018, vẫn hiện hành) mô tả data integrity là completeness, consistency và accuracy của dữ liệu. Guidance dùng ALCOA để nhấn mạnh dữ liệu phải attributable, legible, contemporaneous, original hoặc true copy, và accurate (FDA — Data Integrity and Compliance With Drug CGMP Q&A).
Trong GMP dược phẩm hệ thống, ALCOA+ không phải poster. Nó phải biến thành account cá nhân, timestamp đúng, record boundary rõ, backup restore test, audit trail review và deviation trigger.
Góc thực chiến về thiết bị standalone: Tại nhiều nhà máy Việt Nam, lỗi Data Integrity và rủi ro ALCOA+ thường ít phát sinh ở các hệ thống lớn như ERP hay MES, mà bùng phát ở các thiết bị độc lập (standalone devices) như máy đo pH, cân phân tích hay máy thử độ hòa tan. Khi tham gia các đợt audit với vai trò đơn vị tư vấn giải pháp, tôi thấy đây thường là điểm bị hỏi sâu nhất về kẽ hở khi nhân viên có thể tự thay đổi giờ hệ thống (time/date) hoặc in lại kết quả nhiều lần cho đến khi đạt (testing into compliance) mà không có audit trail. Để khắc phục, quy trình SOP phải quy định rõ ràng việc khóa quyền admin trên thiết bị và yêu cầu QA đối chiếu ngẫu nhiên bản in (printout) với nhật ký sử dụng thiết bị (logbook) viết tay.
Hệ thống quản trị chất lượng khác biệt thế nào so với kiểm tra checklist?
Phần này giúp người đọc chuyển từ khái niệm sang checklist evidence có thể kiểm tra ngay.
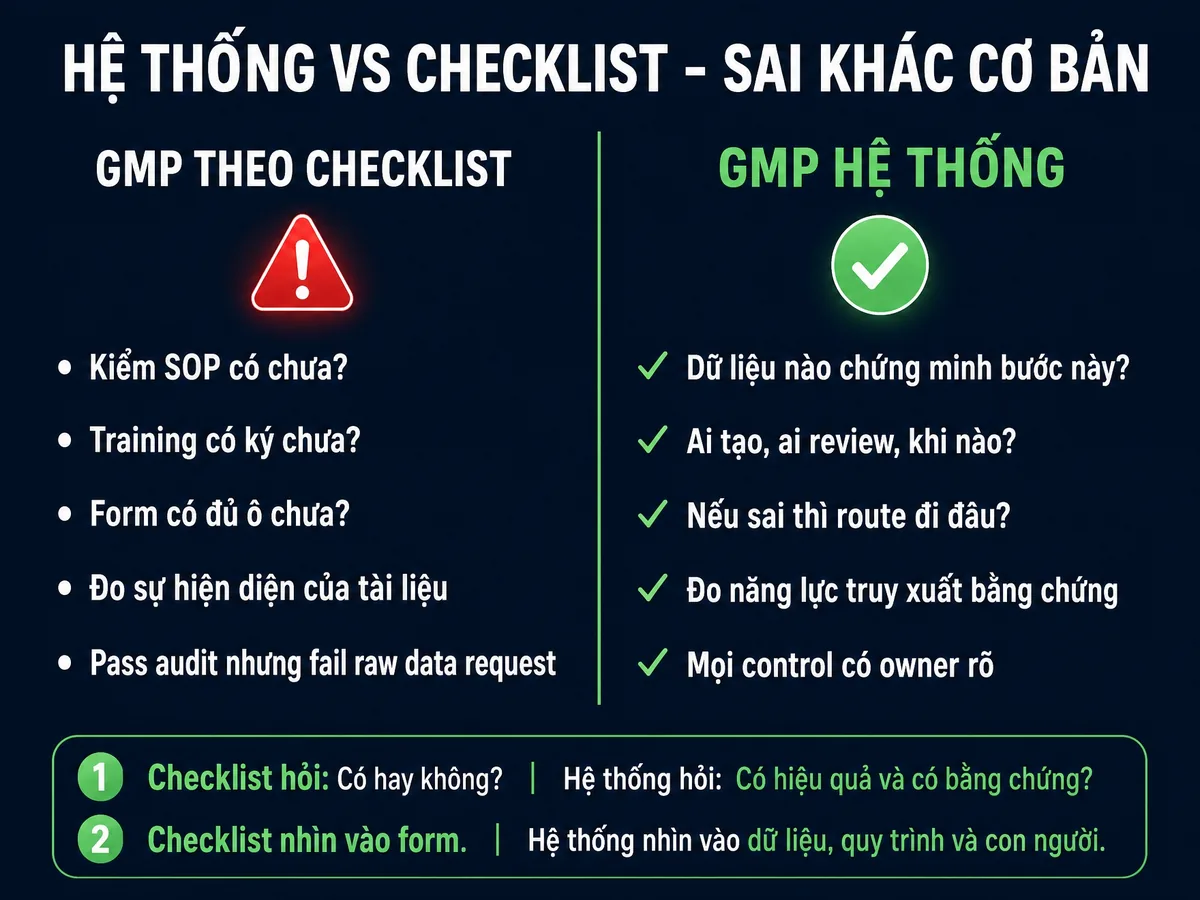
Checklist kiểm đủ mục, hệ thống kiểm được quyết định
Checklist hỏi: SOP có chưa, training có ký chưa, form có đủ ô chưa. Hệ thống hỏi sâu hơn: dữ liệu nào chứng minh bước này, ai tạo dữ liệu, ai review, nếu sai thì route đi đâu và khi nào CAPA được mở.
Một checklist có thể pass trong audit nội bộ nhưng vẫn fail khi inspector yêu cầu raw data. Lý do là checklist đo sự hiện diện của tài liệu, không đo năng lực truy xuất bằng chứng.
Góc thực chiến: Một lỗi kinh điển khi đối diện thanh tra là nhà máy trình ra một bộ SOP rất chi tiết, nhưng khi inspector yêu cầu: “Hãy cho tôi xem bằng chứng ai là người đã phê duyệt thông số sấy của mẻ thuốc tuần trước trên hệ thống”, thì QA không biết tìm ở màn hình nào. Hệ thống tốt yêu cầu bạn phải map (ánh xạ) trực tiếp từng bước quy định trong SOP vào vị trí lưu trữ record trên phần mềm và QA phải được đào tạo kỹ năng trích xuất audit trail nhanh chóng ngay tại phòng thanh tra.
Mọi control phải có owner
GMP dược phẩm hệ thống cần owner ở từng lớp: process owner, system owner, data owner, QA reviewer và IT/OT custodian. Nếu audit trail exception không ai xử lý, audit trail chỉ là log kỹ thuật.
Access Control và Segregation of Duties trong GMP: Phân quyền đúng để bảo vệ Data Integrity
Liên kết triển khai
Đọc tiếp để mở rộng chủ đề liên quan.
Sơ đồ tầng của hệ thống GMP: văn bản nào chi phối tầng nào?
Phần này vẽ kiến trúc tầng của hệ thống GMP và ánh xạ từng văn bản quy định vào đúng phạm vi nó chi phối — tầng dữ liệu, tầng quy trình, tầng quyết định hay governance.
Nhìn GMP như hệ thống nghĩa là nhìn nó như một kiến trúc có tầng. Mỗi tầng chứa một loại đối tượng khác nhau, do một vai trò con người khác nhau vận hành và sinh ra một loại bằng chứng khác nhau. Khi một tầng hỏng, lỗi lan lên tầng trên: audit trail không đáng tin thì mọi quyết định QA phía trên đều mất nền.
Bốn tầng của hệ thống GMP — đọc từ nền dữ liệu lên đỉnh governance
| Tầng (từ nền lên đỉnh) | Chứa gì | Ai vận hành / chịu trách nhiệm | Đầu ra phải chứng minh được |
|---|---|---|---|
Tầng dữ liệu |
Raw data, metadata, audit trail, record gốc trong eBR/LIMS/EMS, bản backup |
System owner, IT/OT custodian |
Record đạt ALCOA+; retrieval và restore test định kỳ; access review có bằng chứng |
Tầng quy trình |
SOP, batch record, sự kiện sản xuất/QC, cleaning, đào tạo |
Process owner, sản xuất, QC |
Mỗi bước GMP-critical có record tại điểm phát sinh; deviation được mở đúng lúc |
Tầng quyết định |
Review workflow, batch disposition, kết quả điều tra OOS/deviation, phê duyệt change |
Quality unit, QA reviewer/QP |
Mỗi quyết định gắn ai–khi nào–dựa trên dữ liệu nào–với rationale gì |
Tầng governance |
Pharmaceutical Quality System, management review, APQR, quality metrics, self-inspection |
Ban lãnh đạo site, Head of Quality |
Quyết định cấp nguồn lực và CAPA chiến lược có biên bản; trend chất lượng được review định kỳ |
Con người là sợi xuyên suốt cả bốn tầng: cùng một record, người tạo ra nó ở tầng dữ liệu, người review nó ở tầng quyết định và người chịu trách nhiệm cuối ngồi ở tầng governance. Về tổ chức, tầng governance là nơi kiến trúc hệ thống quản lý chất lượng (QMS) chuẩn GMP hiện hình; và chỉ khi bốn tầng này được số hóa đúng, nhà máy mới có nền dữ liệu cho lộ trình Pharma 4.0 dược phẩm.
Bảng ánh xạ: mỗi văn bản chi phối phạm vi nào trong hệ thống
Không có một “luật GMP” duy nhất chi phối toàn bộ hệ thống. Mỗi văn bản nắm một phạm vi riêng — trộn tất cả thành một checklist chung là cách nhanh nhất để tuân thủ sai chỗ. Bảng dưới map từng văn bản chính vào tầng nó thực sự chi phối:
| Văn bản | Scope thật trong hệ thống GMP | Tầng chi phối chính | Nguồn chính thức |
|---|---|---|---|
FDA 21 CFR Part 210/211 |
cGMP tối thiểu cho thuốc thành phẩm trong phạm vi FDA: quality unit, kiểm soát sản xuất, kiểm soát phòng kiểm nghiệm, records & reports, điều tra batch discrepancy |
Quy trình + Quyết định |
|
FDA 21 CFR Part 11 |
Tiêu chí để FDA công nhận electronic records/e-signatures tương đương hồ sơ giấy: validation, audit trail máy tính, bảo vệ record, signature/record linking |
Dữ liệu + Quyết định (ký duyệt) |
|
FDA Data Integrity Guidance |
Q&A làm rõ kỳ vọng data integrity theo CGMP — completeness, consistency, accuracy (ALCOA), audit trail review, tài khoản dùng chung (12/2018, vẫn hiện hành) |
Dữ liệu + Governance |
|
EU GMP Part I |
Yêu cầu cơ bản cho thuốc thành phẩm: Pharmaceutical Quality System (Ch.1), nhân sự, documentation, sản xuất, QC, khiếu nại/thu hồi, tự kiểm tra |
Quy trình + Governance |
|
EU GMP Part II |
GMP cho hoạt chất dùng làm starting material — nội dung tương đương ICH Q7 |
Quy trình (sản xuất API) |
|
EU GMP Annex 11 |
Computerised systems trong phạm vi GMP: risk management, supplier, validation, data storage, audit trail, security, incident management, archiving (rev. 01/2011, hiện hành) |
Dữ liệu + Quy trình hệ thống |
|
EU GMP Annex 15 |
Qualification và validation: validation master plan, DQ/IQ/OQ/PQ, process validation, cleaning validation (10/2015, hiện hành) |
Quy trình (bằng chứng kiểm soát) |
|
PIC/S PE 009-18 |
PIC/S Guide to GMP hài hòa cho các cơ quan quản lý thành viên — bản hiệu lực 24/09/2026 (PE 009-17 là bản trước); cấu trúc theo EU GMP gồm Part I, Part II và các annex — chuẩn tham chiếu cho audit PIC/S |
Toàn hệ thống |
|
PIC/S PI 041-1 |
Good practices cho data management và integrity trên paper, hybrid và computerized systems; khung DI governance cho tổ chức (07/2021) |
Dữ liệu + Governance |
|
ICH Q8(R2) |
Pharmaceutical development: dữ liệu nghiên cứu, design space và process understanding làm nền cho kiểm soát quy trình |
Dữ liệu + Quy trình (development) |
|
ICH Q9(R1) |
Quality risk management: quy trình đánh giá–kiểm soát–review rủi ro làm đầu vào chuẩn tắc cho quyết định chất lượng |
Quyết định |
|
ICH Q10 |
Pharmaceutical quality system: management responsibility, CAPA, change management, management review — khung governance của hệ thống |
Governance |
|
WHO TRS 986 Annex 2 |
WHO GMP main principles — technical guidance của WHO, được TT 28/2025 tiếp nhận qua Phụ lục I khi cơ sở chọn tiêu chuẩn WHO-GMP |
Toàn hệ thống |
|
WHO TRS 1033 Annex 4 |
Guideline on data integrity của WHO (2021), thay thế hướng dẫn GDRP trước đó (TRS 996 Annex 5) |
Dữ liệu + Governance |
|
ISPE GAMP 5 (2nd Edition) |
Hướng dẫn ngành: tư duy risk-based cho compliant GxP computerized systems — framework tham chiếu, không phải regulation bắt buộc (2022) |
Quy trình (cách tiếp cận validation) |
|
ISA-95 |
Chuẩn tích hợp enterprise–control (mô hình Level 0–4): định vị MES/SCADA/ERP và ranh giới dữ liệu trong kiến trúc nhà máy |
Dữ liệu + Quy trình (kiến trúc) |
|
Thông tư 28/2025/TT-BYT |
GMP nội địa Việt Nam cho sản xuất thuốc và nguyên liệu làm thuốc; hiệu lực 01/07/2025 |
Toàn hệ thống (phạm vi pháp lý VN) |
Thông tư 28/2025/TT-BYT (hiệu lực 01/07/2025, thay thế Thông tư 35/2018/TT-BYT) là mốc pháp lý nền cho nhà máy dược Việt Nam; WHO TRS 986 Annex 2 (GMP main principles, 2014 — vẫn hiện hành) là technical guidance quốc tế được Phụ lục I tiếp nhận khi cơ sở chọn tiêu chuẩn WHO-GMP.
Hai đường đi sâu từ bảng này: chuyển PI 041-1 thành PIC/S data integrity checklist Việt Nam cho audit nội bộ, và áp tư duy risk-based của GAMP 5 vào CSV dược phẩm — từ phân loại hệ thống, IQ/OQ/PQ tới duy trì validated state.
Năm lớp kiểm soát cốt lõi bảo vệ chất lượng sản phẩm là gì?
Phần này giúp người đọc chuyển từ khái niệm sang checklist evidence có thể kiểm tra ngay.
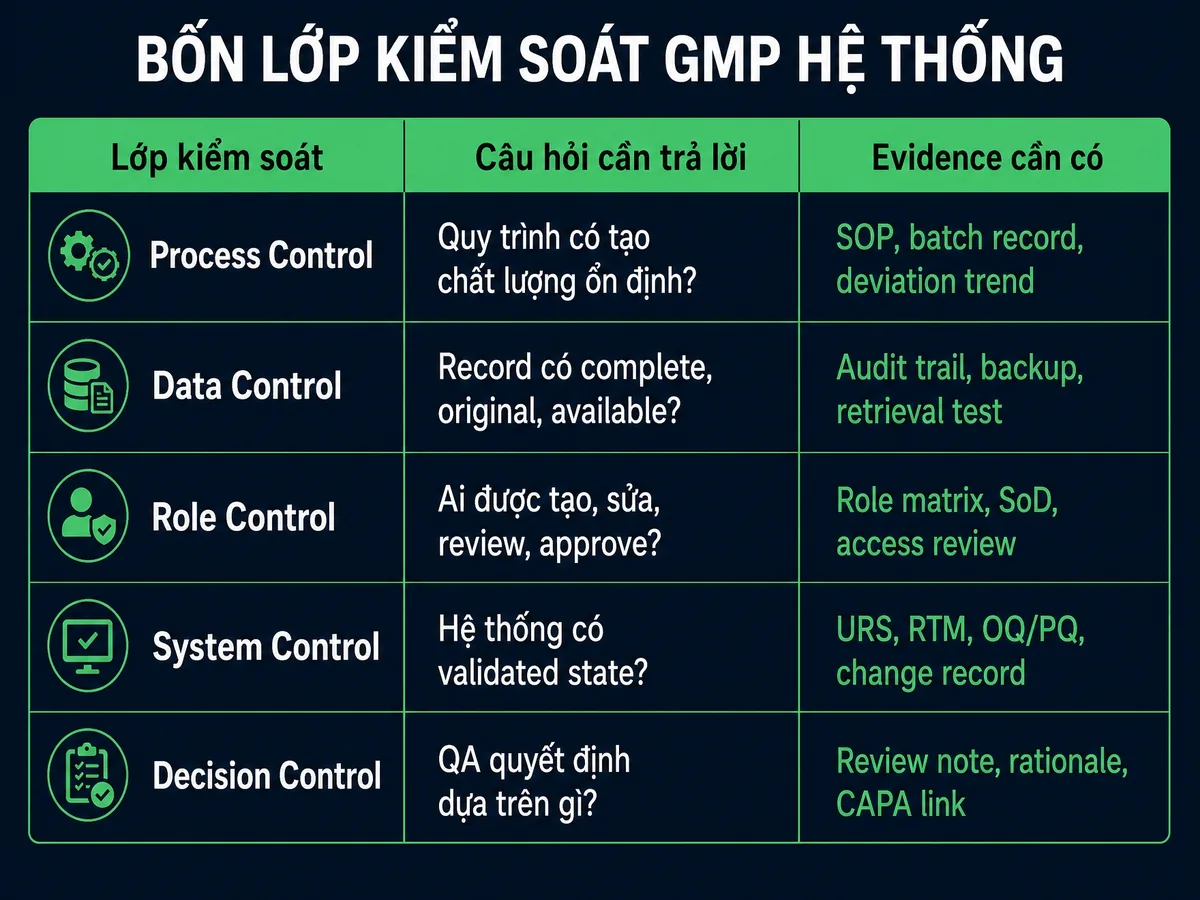
| Lớp kiểm soát | Câu hỏi cần trả lời | Evidence cần có |
|---|---|---|
Process control |
Quy trình có tạo chất lượng ổn định không? |
SOP, batch record, deviation trend |
Data control |
Record có complete, original và available không? |
Audit trail, backup, retrieval test |
Role control |
Ai được tạo, sửa, review và approve? |
Role matrix, SoD, access review |
System control |
Hệ thống có validated state không? |
URS, RTM, OQ/PQ, change record |
Decision control |
QA quyết định dựa trên gì? |
Review note, rationale, CAPA/change link |
Audit trail là nơi quyết định được kiểm lại
Audit trail không phải để tìm lỗi sau khi đã có sự cố. Nó là cơ chế kiểm lại quyết định có hợp lệ không. Nếu limit đổi, result reject, sample retest hoặc batch step bypass, audit trail phải giúp QA biết ai làm, khi nào, vì sao và impact là gì.
ALCOA+ phải đi vào thiết kế hệ thống
Attributable cần account cá nhân. Contemporaneous cần timestamp từ hệ thống đúng thời điểm. Original cần record boundary. Complete cần dữ liệu không bị cherry-pick. Available cần retrieval test.
Nếu một nguyên tắc ALCOA+ không map được vào control cụ thể, nhà máy chưa thật sự triển khai data integrity.
Data Integrity ALCOA+ trong Dược Phẩm: Framework kỹ thuật, quy trình và văn hóa GMP
Làm thế nào để tích hợp yêu cầu Annex 11 và Part 11 vào vận hành?
Phần này tóm tắt chuẩn tham chiếu để QA biết khung kiểm tra chi phối nội dung phía dưới.
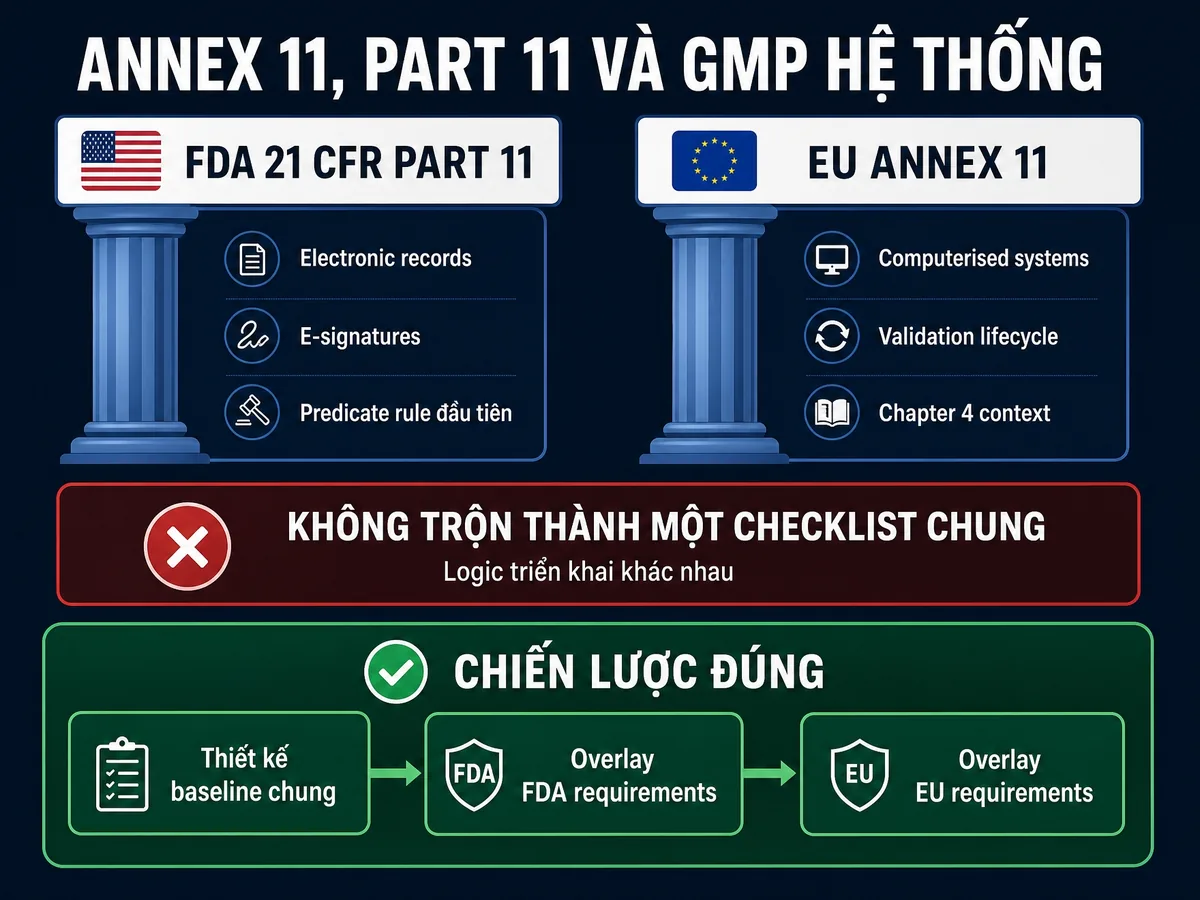
Không nên trộn EU và FDA thành một checklist chung
Part 11 là regulation của FDA cho electronic records/e-signatures. Annex 11 là EU GMP guidance cho computerized systems. Hai bộ có nhiều điểm giao nhau, nhưng logic triển khai khác nhau.
Với thị trường Mỹ, hãy bắt đầu từ predicate rule và Part 11. Với thị trường EU, hãy nhìn Annex 11, Chapter 4, Chapter 1 và QP expectation. Với nhà máy xuất cả hai thị trường, nên thiết kế baseline chung rồi overlay yêu cầu đặc thù.
Annex 11 vs 21 CFR Part 11: So sánh toàn diện hai tiêu chuẩn vàng về hệ thống máy tính GMP năm 2025
Draft 2025 chỉ dùng như tín hiệu chuẩn bị
Annex 11 Draft 2025 và Chapter 4 Draft 2025 có nhiều tín hiệu quan trọng về IAM, supplier/cloud, cybersecurity, audit trail review và traceability. Nhưng bài này không dùng draft như luật hiện hành.
Nếu nhà máy đang mua hệ thống mới, nên dùng draft như benchmark thiết kế tương lai. Nếu đang defend audit hôm nay, hãy nói rõ current requirement là gì và draft expectation là gì.
Ai chịu trách nhiệm biến quy trình thành hành động kiểm soát mỗi ngày?
Phần này giúp người đọc chuyển từ khái niệm sang checklist evidence có thể kiểm tra ngay.
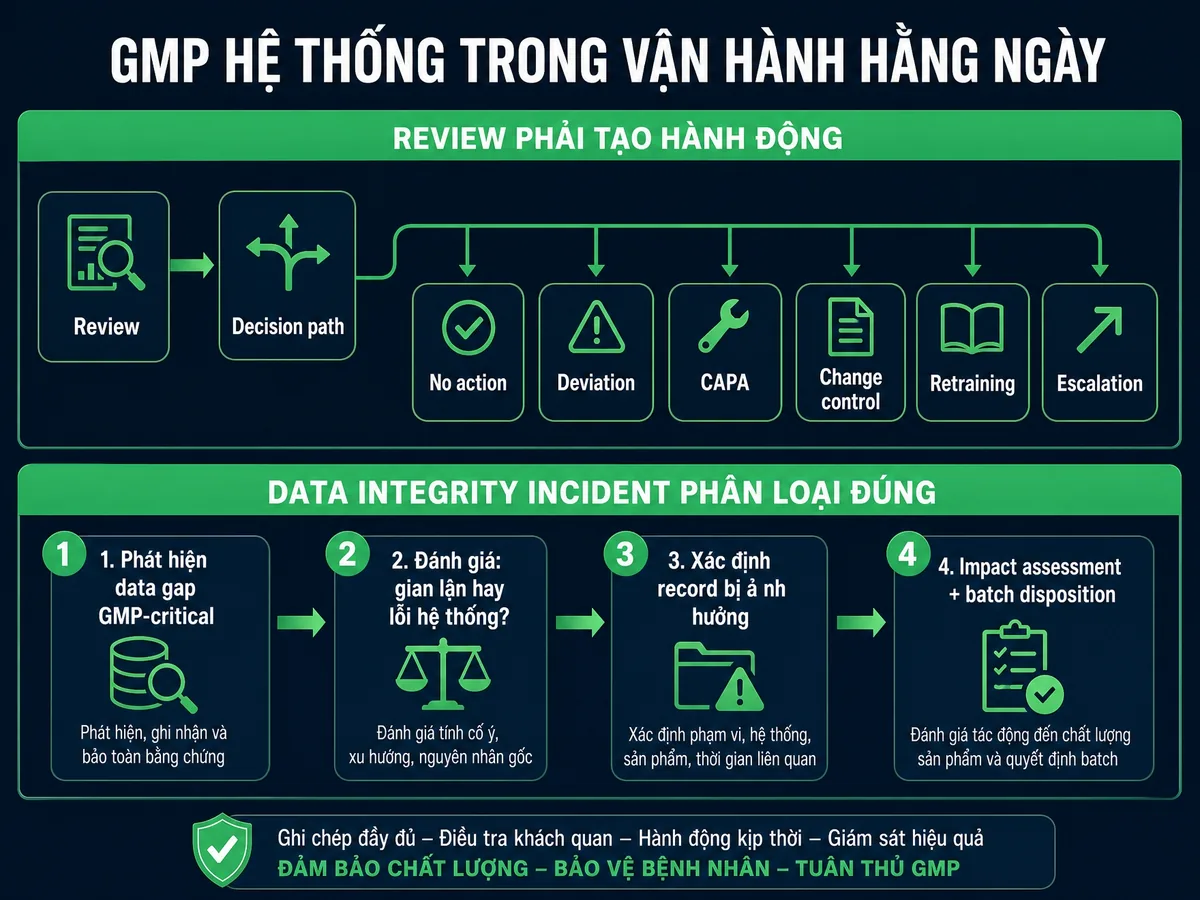
Review phải tạo hành động
Periodic review, audit trail review, access review và APQR đều vô nghĩa nếu chỉ ký “đã review”. Mỗi review cần decision path: no action, deviation, CAPA, change control, retraining hoặc escalation.
Ví dụ minh họa: access review phát hiện analyst đã chuyển bộ phận nhưng vẫn còn quyền approve LIMS result. Đây không chỉ là lỗi admin. Nó là SoD risk và cần impact assessment cho khoảng thời gian quyền sai tồn tại.
Góc thực chiến: Khi tham gia các đợt audit với vai trò đơn vị tư vấn giải pháp, tôi thấy các báo cáo periodic review (đánh giá định kỳ) qua nhiều năm mà chỉ có kết luận chung chung “Hệ thống hoạt động bình thường” thường bị đánh giá là một dấu hiệu của “paperwork theater” (làm hình thức). Theo Annex 11 §11, đánh giá định kỳ nên xem xét, khi phù hợp, hồ sơ deviation, sự cố, vấn đề phát sinh, lịch sử nâng cấp, hiệu năng, độ tin cậy, bảo mật và trạng thái thẩm định; một periodic review có giá trị cần sinh ra action item thực tế như: lập kế hoạch đào tạo lại nhân sự (retraining) hoặc tạo Change Control yêu cầu nhà cung cấp vá lỗi phần mềm.
Data integrity incident phải được phân loại đúng
Không phải data gap nào cũng là gian lận. Nhưng mọi data gap liên quan GMP-critical record phải được đánh giá. Nếu dữ liệu mất trong lúc batch đang chạy, QA cần biết record nào bị ảnh hưởng, có backup không, có trend thay thế không và batch disposition dựa trên gì.
Góc nhìn liên quan
Đọc tiếp để mở rộng chủ đề liên quan.
Access Control và Segregation of Duties trong GMP: Phân quyền đúng để bảo vệ Data Integrity ->
Câu hỏi quyết định
Trước khi nói hệ thống GMP đã kiểm soát tốt, hãy hỏi:
1. Một batch, một result hoặc một alarm có truy được từ quyết định QA về raw data gốc không?
2. Audit trail exception có owner, criteria và decision path rõ không?
3. Access review có phát hiện và xử lý quyền sai trước khi thành data integrity incident không?
Nếu câu trả lời chưa rõ, hãy bắt đầu bằng record map và role matrix. Khi cần rà soát GMP dược phẩm hệ thống, audit trail hoặc access control, anh/chị có thể bắt đầu tại nampham.net.
Liên kết liên cụm nên đọc tiếp
FAQ
Phần này gom các câu hỏi giúp QA tự kiểm tra nhanh trước khi audit.
Bắt đầu từ phạm vi GxP, record gốc, owner và rủi ro ảnh hưởng đến quyết định chất lượng.
Khi dữ liệu, cấu hình, access, audit trail hoặc thay đổi có thể ảnh hưởng batch release, deviation hoặc inspection readiness.
Không. Validation nên theo intended use và risk, nhưng phần tạo hoặc truyền bằng chứng GMP phải được kiểm soát rõ.
URS hoặc rationale, risk assessment, test evidence, traceability, SOP vận hành, access review và change control phù hợp.
Chọn công cụ trước khi xác định record gốc, boundary, owner và tiêu chí QA dùng để ra quyết định.
Có thể dùng như khung minh họa để thảo luận nội bộ, nhưng phải map lại theo quy trình, hệ thống và SOP của site.
Ghi Chú Minh Bạch
Phần này làm rõ nguồn tham chiếu và ranh giới áp dụng của bài viết.
Ghi Chú Minh Bạch
- 21 CFR Part 11
- 21 CFR 211
- EU GMP Annex 11 revision January 2011
- PIC/S PI 041-1
Các ví dụ và tình huống giả định dùng để minh họa phương pháp, không thay thế SOP, validation plan hoặc đánh giá rủi ro chính thức của từng site.
Đọc tiếp trong hệ sinh thái GMP: