EMS and Data Integrity as the ALCOA+ Foundation shows why environmental monitoring is a primary GMP record, not a background utility.
- EMS data must remain attributable, legible, contemporaneous, original and accurate from sensor to alarm review.
- Excursion handling depends on audit trail, timestamp control, alarm acknowledgement and documented QA impact assessment.
- The article gives inspectors a clear evidence chain for cleanroom monitoring, batch impact and deviation decisions.
Theo phân tích của QBench trên toàn bộ 470 FDA Warning Letters ban hành năm 2025 (mọi lĩnh vực FDA quản lý, không riêng EMS hay dược), 469/470 thư có citation liên quan đến documentation hoặc records. Với EMS data integrity GMP, đó là cùng loại lỗi hồ sơ cần chặn ngay từ thiết kế hệ thống.
Trong đó, các nhà máy dược Việt Nam thường mắc một hiểu lầm chết người: họ cho rằng dữ liệu đúng là đủ.
Bài này đưa EMS data integrity GMP về checklist triển khai: phạm vi, kiểm soát, bằng chứng audit và câu hỏi quyết định cho QA, Engineering và IT.
EMS data integrity GMP cần được kiểm soát bằng phạm vi, owner và bằng chứng kiểm chứng được.
Trọng tâm không phải thêm tài liệu cho đẹp, mà là giúp QA truy lại quyết định đúng lúc audit.
Ý chính cần nắm:
- Xác định đúng phạm vi EMS data integrity GMP trước khi viết URS, SOP hoặc validation test.
- Gắn mỗi yêu cầu với owner, record gốc, rủi ro GMP và bằng chứng audit có thể truy lại.
- Phân biệt yêu cầu regulatory bắt buộc với framework chuyên môn và ví dụ minh họa.
- Dùng phần Câu hỏi quyết định cuối bài để chuyển nội dung thành hành động tại site.

Phần này tóm tắt thông điệp chính để người đọc nắm nhanh trước khi vào chi tiết.
Theo phân tích của QBench trên toàn bộ 470 FDA Warning Letters năm 2025 (mọi lĩnh vực FDA quản lý), 469/470 thư có citation liên quan đến documentation hoặc records — và EMS data integrity GMP chịu cùng loại rủi ro đó. Trong đó, các nhà máy dược Việt Nam thường mắc một hiểu lầm chết người: họ cho rằng dữ liệu đúng là đủ.
Thực tế ngược lại hoàn toàn — FDA và EU không chỉ kiểm tra dữ liệu có đúng không, mà kiểm tra bạn có thể chứng minh dữ liệu đúng không, và hệ thống có cho phép ai đó tạo ra dữ liệu sai mà không để lại dấu vết không.
EMS data integrity GMP là nơi hai yêu cầu này hội tụ: ALCOA+ không chỉ là khung lý thuyết mà là tiêu chí auditor dùng để evaluate từng tính năng của hệ thống. Audit trail phải ghi đủ Who, When, What và Why cho mọi thao tác tạo, sửa, xóa dữ liệu.
Shared account phá vỡ Attributable, timestamp sai phá vỡ Contemporaneous, và alarm limit bị chỉnh ngoài change control phá vỡ Consistent.
EMS data integrity GMP không chỉ là bài toán kỹ thuật — đó là khung pháp lý bảo vệ toàn bộ batch record. Bài viết phân tích cách áp dụng ALCOA+ vào từng tầng kiến trúc EMS, Audit Trail theo khung 5W (Part 11 §11.10(e) yêu cầu audit trail cho hồ sơ điện tử), và 5 pattern lỗi điển hình xét theo 21 CFR Part 11 (§11.10) và EU GMP Annex 11 (bản 2011, đối chiếu thêm bản consultation 2025).
EMS data integrity GMP: Định nghĩa từ Cơ quan Quản lý
Phần này làm rõ control dữ liệu và dấu vết cần chứng minh khi bị audit.
Lưu ý trạng thái pháp lý: Các nhận định GMP trong bài được đối chiếu trực tiếp theo 21 CFR Part 11 (§11.10), 21 CFR 211.192, 21 CFR 211.68, EU GMP Annex 11, EudraLex Volume 4, ICH Q10, ICH Q9(R1).

21 CFR Part 11.10(d) (§11.10(d)) yêu cầu kiểm soát truy cập và quyền người dùng cho electronic records dùng trong GMP.
FDA Guidance for Industry: Data Integrity and Compliance With Drug CGMP (December 2018, vẫn hiện hành) định nghĩa completeness, consistency và accuracy của dữ liệu GxP.
Bản consultation EU GMP Annex 11 (2025, chưa có hiệu lực; bản đang áp dụng vẫn là 01/2011) đề xuất mở rộng yêu cầu về audit trail, IAM và traceability cho computerized systems.
FDA Guidance for Industry: Data Integrity and Compliance With Drug CGMP (December 2018, vẫn hiện hành) định nghĩa: “Data integrity refers to the completeness, consistency, and accuracy of data. Complete, consistent, and accurate data should be attributable, legible, contemporaneously recorded, original or a true copy, and accurate (ALCOA).” Đây là định nghĩa xuất phát điểm — nhưng trong thực tế thanh tra, FDA và EMA đi xa hơn nhiều so với năm chữ cái ALCOA.
Từ ALCOA đến ALCOA+ — Nhấn mạnh, không phải yêu cầu mới
MHRA GXP Data Integrity Guidance (03/2018, mục 3.10) dùng thuật ngữ ALCOA, đồng thời giải thích dấu ‘+’ trong ALCOA+ được thêm về sau để nhấn mạnh bốn thuộc tính: Complete (dữ liệu phải đầy đủ, không chọn lọc báo cáo kết quả thuận lợi), Consistent (nhất quán về định dạng, đơn vị và thứ tự thời gian), Enduring (bền vững trong suốt retention period), và Available (khả dụng để truy xuất khi cần). MHRA nói rõ kỳ vọng không khác nhau dù dùng ALCOA hay ALCOA+, vì kiểm soát dữ liệu vốn phải bảo đảm dữ liệu đầy đủ, nhất quán, bền vững và sẵn có suốt vòng đời dữ liệu.
Bản consultation EU GMP Annex 11 (2025) dùng chính ALCOA+ làm định nghĩa data integrity (mục 2.4 và Glossary), và cụ thể hoá thành các mục riêng về xử lý dữ liệu, quản lý truy cập, audit trail và chữ ký điện tử.
Trong ngữ cảnh EMS, ALCOA+ không chỉ là framework lý thuyết — đó là tiêu chí cụ thể mà auditor dùng để evaluate từng tính năng của hệ thống. Nếu đội vận hành cần bản nhập môn trước khi triển khai control, hãy bắt đầu từ ALCOA là gì trong data integrity GMP. PIC/S PI 041-1 (Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments, 2021) có hướng dẫn chi tiết về cách áp dụng ALCOA+ cho hệ thống máy tính, áp dụng được cho EMS.
Data Integrity không phải là về dữ liệu có đúng không — mà là về khả năng chứng minh dữ liệu đúng và hệ thống không cho phép tạo ra dữ liệu sai mà không có dấu vết.
Thiết kế kiến trúc hệ thống đáp ứng nguyên tắc ALCOA+ như thế nào?
Phần này làm rõ control dữ liệu và dấu vết cần chứng minh khi bị audit.

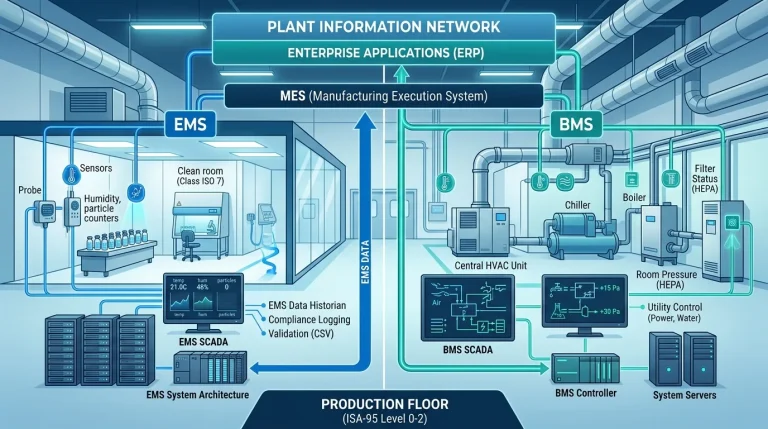
FDA Guidance for Industry: Data Integrity and Compliance With Drug CGMP và PIC/S PI 041-1 cung cấp framework cụ thể để áp dụng ALCOA+ vào hệ thống máy tính. Trong kiến trúc dữ liệu EMS chuẩn ISA-95, mỗi tầng có yêu cầu ALCOA+ riêng biệt.
FDA Guidance for Industry: Data Integrity and Compliance With Drug CGMP (December 2018, vẫn hiện hành) — FDA Guidance for Industry: Data Integrity and Compliance With Drug CGMP
Attributable — Mọi Hành động Phải Truy xuất được đến Cá nhân
Tài khoản dùng chung (shared accounts) không đáp ứng CGMP: FDA Data Integrity Q&A, câu hỏi 5 nêu rõ khi dùng chung thông tin đăng nhập thì không xác định được cá nhân và hệ thống không phù hợp 21 CFR Part 211 và 212; 21 CFR Part 11 §11.10(d) yêu cầu giới hạn truy cập cho người được phép. bản consultation EU GMP Annex 11 (2025) (chưa có hiệu lực) có 11 mục về Identity and Access Management (IAM), trong đó mục 11.1 coi tài khoản dùng chung (trừ tài khoản chỉ đọc) là vi phạm data integrity. Mỗi nhân viên phải có tài khoản đăng nhập riêng; tích hợp với Active Directory hoặc LDAP là lựa chọn kỹ thuật thường dùng để quản lý tài khoản tập trung.
Audit Trail phải ghi lại: username cụ thể, timestamp UTC đồng bộ NTP, hành động thực hiện, và giá trị trước/sau khi thay đổi. Shared credentials là vi phạm trực tiếp và thường xuyên dẫn đến Warning Letter vì auditor không thể truy xuất ai đã thực hiện hành động gì.
Legible và Enduring — Dữ liệu Phải Đọc được Trong Suốt Retention Period
Dữ liệu thô phải lưu trong database với encoding chuẩn hóa. Bản ghi gốc phải nằm trong database/Historian đã validate và đọc được suốt thời hạn lưu trữ (EU GMP Annex 11 (2011) §7.1). Báo cáo xuất ra để duyệt có thể ở dạng PDF có chữ ký, nhưng không thay thế bản ghi điện tử gốc khi bản ghi đó là dữ liệu động (FDA Data Integrity Q&A, câu 10).
Theo WHO TRS 1033 Annex 4 mục 11.15, dữ liệu lưu trữ phải còn đọc được trong suốt thời hạn lưu trữ của hồ sơ. Thời hạn đó được ghi trong quy trình đã phê duyệt (mục 11.17).
Contemporaneous — Timestamp Phải Gắn với Thời điểm Thực tế
NTP Synchronization bắt buộc ở mức hạ tầng. Bản consultation Annex 11 (2025) mục 12.2 đề xuất audit trail ghi ngày giờ thay đổi (kèm time zone nếu áp dụng) ngay tại thời điểm sự kiện — timestamp phải được tạo bởi hệ thống tại thời điểm dữ liệu được tạo ra, không phải lúc người dùng lưu file, không phải lúc report được generate.
Đây là lý do tại sao ghi chép tay “sau ca” luôn fail tiêu chí Contemporaneous — timestamp ghi vào không phản ánh thời điểm thực tế xảy ra sự kiện.
Original — Dữ liệu Gốc Không được Sửa, Chỉ được Thêm Context
Append-Only database là yêu cầu kiến trúc, không phải tùy chọn. Nếu có Calibration Offset — phát hiện cảm biến lệch 0.5°C — dữ liệu gốc vẫn được giữ nguyên; giá trị hiệu chỉnh là một bản ghi mới với reference đến bản gốc và Change Control documentation. 21 CFR §11.10(e) yêu cầu audit trail do máy tạo, có dấu thời gian và thay đổi không được che khuất thông tin đã ghi; bản consultation Annex 11 (2025) mục 12.1 và 12.3 đề xuất thêm audit trail tự động ghi mọi thao tác thủ công, luôn bật và không ai sửa được — kỳ vọng này cần tính tới khi thiết kế tích hợp EMS với BMS (xem thêm: ranh giới EMS và BMS trong nhà máy dược).
Accurate — Chính xác từ Thiết bị đến Database
Cảm biến nên được hiệu chuẩn truy nguyên tới chuẩn được công nhận — nhiều nhà máy chọn phòng hiệu chuẩn được công nhận ISO/IEC 17025 — tại đúng operating range của cảm biến trong điều kiện thực tế, và chứng chỉ hiệu chuẩn nên truy cập được ngay trong hệ thống. Theo Eupry và thực tiễn ngành, độ chính xác cảm biến cho cleanroom differential pressure thường cần ±0.5 Pa hoặc tốt hơn. Hệ thống EMS nên tự động theo dõi ngày hết hạn hiệu chuẩn và cảnh báo trước (ví dụ cấu hình: 30 ngày).
| Nguyên tắc ALCOA+ | Yêu cầu EMS cụ thể | Vi phạm phổ biến | Hệ quả pháp lý |
|---|---|---|---|
Attributable |
Unique user account, e-signature |
Shared credentials, tài khoản Admin chung |
21 CFR Part 11.10(d) (§11.10(d)) violation |
Contemporaneous |
NTP sync, system timestamp tự động |
Ghi chép sau ca, timestamp thủ công |
Toàn bộ batch record bị đặt câu hỏi |
Original |
Append-Only DB, không xóa record |
Excel cho phép overwrite, database không bảo vệ |
FDA 483 – “data integrity” |
Accurate |
ISO 17025 calibration, validated range |
Calibration hết hạn, điều kiện hiệu chuẩn không đúng |
OOS investigation, lô bị reject |
Complete |
Không có data gap, Store-and-Forward |
Mất dữ liệu khi mất mạng |
Batch record không đầy đủ |
Enduring |
Bản ghi gốc giữ trong hệ thống đã validate, retention ≥ 1 yr post-expiry |
CSV/Excel export có thể chỉnh sửa |
Annex 11 (2011) §7.1 / §17; thời hạn lưu theo 21 CFR 211.180(a) và EU GMP Chapter 4 §4.11 |
Áp dụng ALCOA+ vào EMS có nghĩa là thiết kế kiến trúc để mọi nguyên tắc được đảm bảo tự động — không phụ thuộc vào kỷ luật cá nhân của từng nhân viên.
Liên kết triển khai
Đọc tiếp để mở rộng chủ đề liên quan.
Kiến trúc hệ thống nhà máy dược GMP: thiết kế tổng thể ->
GAMP 5 Dược Phẩm: Thẩm định Hệ thống Máy tính theo Tiếp cận Rủi ro – Tư duy, không phải Checklist ->
Ai chịu trách nhiệm review sự kiện hệ thống và bằng chứng số?
Phần này làm rõ control dữ liệu và dấu vết cần chứng minh khi bị audit.
Nếu đội QA/Engineering cần hướng dẫn cấu hình và quy trình review chi tiết cho chính audit trail, xem audit trail GMP — cấu hình đúng từ đầu cho batch release và inspection readiness.

Một kịch bản minh họa dựa trên pattern documentation và data-integrity thường gặp trong FDA Warning Letters 2025: nhân viên vận hành ca đêm thay đổi Alert Limit nhiệt độ từ 25°C lên 30°C để tránh alarm kêu khi máy điều hòa gặp sự cố, sau đó đặt lại 25°C trước khi hết ca. Về mặt số liệu đo lường, mọi thứ trông vẫn đúng.
Nhưng Audit Trail ghi nhận pattern thay đổi đều đặn mỗi đêm — hành động “Change Alarm High Limit” không có Change Request đi kèm, không có Reason for Change, và người thực hiện không có thẩm quyền theo SOP. (Tình huống minh hoạ tổng hợp — không đại diện cho nhà máy cụ thể hoặc Warning Letter cụ thể)
Khung 5W cho dấu vết kiểm toán (đối chiếu Part 11, Annex 11 và bản consultation 2025)
Bản hiện hành Annex 11 (2011) §9 yêu cầu cân nhắc audit trail dựa trên đánh giá rủi ro và ghi lý do khi sửa hoặc xoá dữ liệu GMP; 21 CFR §11.10(e) yêu cầu audit trail ghi ngày giờ thao tác tạo, sửa, xoá bản ghi. Bản consultation Annex 11 (2025, chưa có hiệu lực) dành riêng mục 12 cho audit trail và đề xuất cụ thể hơn: luôn bật, không ai sửa được (12.3) và ghi đủ who/what/when/why (12.2). Một Audit Trail đủ chuẩn nên chứa đủ 5 thành phần sau đây:
Who: Username cụ thể — không phải “Admin” hay “System”, phải là tên người dùng cá nhân có thể truy xuất đến nhân viên thực tế.
When: Timestamp UTC đồng bộ NTP — không phải giờ địa phương không xác định nguồn gốc, không phải timestamp do người dùng nhập.
What: Hành động cụ thể với giá trị thực, ví dụ “Changed Alarm High Limit for TMP-A1-001 from 25.0°C to 27.0°C” — không chỉ “parameter changed.”
Before/After: Giá trị trước và sau thay đổi được ghi rõ ràng — thiếu thành phần này là grounds for Observation.
Why: Reason for Change bắt buộc điền trước khi hệ thống cho phép lưu — không được để trống hoặc dùng generic text như “maintenance.”
Audit Trail Review (ATR) phải được tích hợp vào quy trình vận hành thường nhật. Tần suất review được định trong SOP theo rủi ro; với dữ liệu ảnh hưởng release, audit trail liên quan cần được review trước khi duyệt lô (FDA DI Q&A câu 8; bản consultation Annex 11 mục 12.8). Lưu Audit Trail mà không review là bỏ mục đích chính của tính năng này — và là vi phạm tinh thần của 21 CFR Part 11 (§11.10).
Audit Trail không phải là log system — đó là bằng chứng pháp lý có thể bảo vệ hoặc kết tội nhà máy trong thanh tra. Thiết kế sai Audit Trail đắt hơn thiết kế lại cả hệ thống.
Ví dụ minh họa: Nhà máy vaccine thay đổi alarm limit nhiệt độ kho lạnh sau giờ hành chính. Inspector hỏi: “Ai đổi giới hạn, lý do là gì và QA review khi nào?” Gap phát hiện: audit trail có timestamp nhưng Reason for Change để trống. Evidence đã đóng gap: audit trail export ATR-EMS-042, deviation DEV-TEMP-018, QA review log, lưu 5 năm sau expiry batch liên quan.
Checklist thanh tra: 5 pattern lỗi quản trị dữ liệu EMS cần soát
Phần này tóm tắt chuẩn tham chiếu để QA biết khung kiểm tra chi phối nội dung phía dưới.

Năm pattern dưới đây là tổng hợp minh hoạ theo yêu cầu của 21 CFR Part 11 và Annex 11. Phân tích của QBench trên 470 Warning Letter năm 2025 ghi nhận 100 thư nêu lỗi validation và 14 thư nêu vi phạm data integrity cụ thể (bản ghi bị sửa, xoá hoặc không kiểm soát).
Lỗi 1 — Shared Credentials (Chia sẻ Mật khẩu)
Vi phạm 21 CFR §11.10(d) và Annex 11 (2011) §12.1; bản consultation 2025 mục 11.1 còn coi tài khoản dùng chung (trừ chỉ đọc) là vi phạm data integrity. Không thể Attributable vì không xác định được ai thực hiện hành động. Thường xảy ra tại các nhà máy coi đây là “tiện lợi vận hành” nhưng không nhận ra hậu quả pháp lý — một lần chia sẻ mật khẩu có thể làm mất giá trị toàn bộ batch record.
Lỗi 2 — Tắt hoặc Thay đổi Cảnh báo Không có Change Control
Dấu hiệu của văn hóa “tránh báo cáo” thay vì giải quyết vấn đề gốc rễ. Hệ thống Audit Trail phải yêu cầu Reason for Change bắt buộc cho mọi thay đổi ngưỡng alarm. Nếu nhân viên có thể thay đổi alert limit mà không cần approval, đây là lỗ hổng thiết kế hệ thống, không phải lỗ hổng kỷ luật cá nhân.
Lỗi 3 — Data Gaps do Hạ tầng Yếu
Mất dữ liệu khi mất điện hoặc mất mạng vì không có Store-and-Forward. Khoảng trắng trong dữ liệu môi trường là grounds để auditor đặt câu hỏi về toàn bộ batch record liên quan. Theo kiến trúc EMS nâng cao, Store-and-Forward là yêu cầu kiến trúc tối thiểu, không phải tùy chọn.
Lỗi 4 — Thiếu Thẩm định Phần mềm (Missing CSV)
Hệ thống chạy nhiều năm mà không có IQ/OQ/PQ documentation theo GAMP 5. Validation hệ thống máy tính GMP đã là yêu cầu hiện hành (Annex 11 (2011) Principle và §4; 21 CFR §11.10(a)). Bản consultation Annex 11 (2025, chưa có hiệu lực) mở rộng từ 5 lên 19 trang, đề xuất chi tiết hơn về quản lý nhà cung cấp và dịch vụ cloud, bảo mật và periodic review.
Lỗi 5 — Export Dữ liệu Dạng Có thể Chỉnh sửa
QA duyệt trên file .csv hoặc Excel xuất ra thay vì bản ghi gốc trong hệ thống. Annex 11 (2011) §7.1 yêu cầu dữ liệu được bảo vệ cả bằng biện pháp vật lý và điện tử; bản Excel gửi qua email là bản sao không kiểm soát, không được dùng thay bản ghi gốc. Một file Excel được export và gửi qua email là dữ liệu có thể bị chỉnh sửa mà không để lại dấu vết — vi phạm trực tiếp nguyên tắc Original.
Góc nhìn thực chiến: Rủi ro lớn nhất về ALCOA+ tại các nhà máy Việt Nam thường không nằm ở hệ thống trung tâm, mà ở các thiết bị standalone (độc lập) như máy đo pH, cân phân tích, hoặc máy đếm tiểu phân di động. Theo thực tiễn ngành, đây là kẽ hở phổ biến và thường là điểm bị hỏi sâu nhất vì chúng thường chạy trên hệ điều hành cũ, dùng chung tài khoản Admin, và người vận hành dễ dàng thay đổi thời gian hệ thống (system clock) hoặc xóa kết quả lỗi. Để khắc phục, QA cần yêu cầu IT khóa quyền đổi ngày giờ trong Windows Group Policy và map trực tiếp SOP xử lý dữ liệu với quá trình review của supervisor.
Chuỗi Bằng chứng: Từ Sensor đến Quyết định Batch Disposition
Phần này trace một excursion event xuyên suốt bảy hop của chuỗi bằng chứng — mỗi hop sinh một artifact mà inspector có quyền đòi xem riêng lẻ.
Khi inspector hỏi về một excursion kho lạnh hay HVAC excursion trong cleanroom, câu trả lời đúng không phải “EMS có alarm rồi” mà là một chuỗi bằng chứng liên hoàn — mỗi mắt xích sinh ra artifact riêng và có failure mode riêng. Đứt một mắt, cả chuỗi không defend được quyết định cuối cùng.
| Mắt xích | Artifact inspector được xem | Failure mode phá vỡ chuỗi |
|---|---|---|
1. Sensor / transmitter |
Calibration certificate còn hạn, range, độ chính xác khai báo. |
Sensor drift hoặc hết hạn hiệu chuẩn — dữ liệu sai ngay từ gốc (vi phạm Accurate). |
2. PLC / DAQ acquisition |
Scan rate, raw reading log, clock source. |
Scan interval quá thưa bỏ sót excursion ngắn; clock module sai ngay từ tầng thu thập. |
3. SCADA / EMS historian |
Time-series record + system audit trail (cấu hình, user action). |
Buffer overflow, time-sync drift (không NTP chuẩn), gap trong chuỗi dữ liệu. |
4. Alarm engine (threshold config) |
Threshold/alarm-limit version dưới change control + event record kèm timestamp & giá trị. |
Ngưỡng bị chỉnh không change control — “moving goalposts”: alarm lẽ ra phải nổ mà không nổ. |
5. Alarm review |
Review log: ai review, khi nào, nhận định gì, có escalate không — theo tần suất SOP. |
Alarm tồn đọng không review, hoặc review hàng loạt không ghi nhận định — event không bao giờ thành quyết định. |
6. Excursion / deviation |
Deviation record gắn link với alarm event gốc, severity, phạm vi ảnh hưởng. |
Excursion bị xử như “vấn đề IT/facilities” thay vì deviation — chuỗi bị cắt trước khi tới QMS. |
7. Batch disposition |
Quyết định QA trích rõ excursion duration, magnitude, product-impact assessment. |
Disposition không trace ngược được tới artifact chuỗi — release/reject không có nền bằng chứng. |
Ba điểm gãy phổ biến nhất nằm ở hop 4→5 và 6→7: ngưỡng alarm thay đổi không qua change control khiến event record mất nghĩa; alarm review bỏ qua khiến excursion không bao giờ vào deviation system; và quyết định batch không trích lại chuỗi bằng chứng khiến inspector phải tự tái cấu trúc sự việc. Một site trưởng thành thể hiện ở chỗ: với bất kỳ alarm event nào, QA có thể rút ra đủ bảy artifact trong cùng một yêu cầu — đây chính là nghĩa của “EMS là bản ghi GMP sơ cấp”, không phải tiện ích vận hành nền.
Về cấp pháp lý: 21 CFR Part 11 §11.10(e) và 21 CFR Part 211 là các quy định pháp lý ràng buộc (binding regulations) của FDA; còn FDA Data Integrity Guidance là guidance giải thích kỳ vọng tuân thủ của FDA về chuỗi dữ liệu — nonbinding recommendation, không phải quy định. EU GMP Annex 11 hiện hành (rev. 01/2011) có yêu cầu về lưu trữ dữ liệu (§7) và yêu cầu cân nhắc audit trail dựa trên đánh giá rủi ro (§9), trong khi bản sửa đổi 2025 vẫn là draft consultation. PIC/S PI 041-1 và WHO TRS 1033 Annex 4 (Guideline on data integrity, thay TRS 996 Annex 5) là guidance đánh giá data integrity — tầng guidance, không phải luật.
Đánh giá mức độ trưởng thành: Ghi chép thủ công so với tự động hóa
Phần này làm rõ control dữ liệu và dấu vết cần chứng minh khi bị audit.

| Tiêu chí ALCOA+ | Ghi chép tay | EMS chuẩn GMP |
|---|---|---|
Attributable |
Chữ ký thủ công, dễ giả mạo |
Username/password + e-signature, tích hợp Active Directory |
Contemporaneous |
Thường ghi sau khi làm |
Timestamp hệ thống tại thời điểm thực tế, NTP-synced |
Original |
Dễ tẩy xóa, sửa không có dấu vết |
Append-Only database, không thể sửa hồi tố |
Accurate |
Phụ thuộc cẩn thận cá nhân |
Lấy trực tiếp từ cảm biến, loại bỏ nhập tay |
Audit Trail |
Không có tự động |
Toàn diện 5W: Who/When/What/Before-After/Why |
Export format |
Không kiểm soát được |
Bản ghi gốc trong hệ thống đã validate; báo cáo duyệt bằng chữ ký điện tử |
Tốc độ thanh tra |
Tìm kiếm thủ công, mất nhiều ngày |
Truy xuất theo batch ID trong vài giây |
CSV required |
Không áp dụng |
GAMP 5 Category 4 — Full IQ/OQ/PQ |
Khác biệt căn bản: EMS tự động không phụ thuộc kỷ luật cá nhân để đảm bảo ALCOA+ — EMS tự động biến ALCOA+ thành kiểm soát kỹ thuật (audit trail khoá, timestamp hệ thống, quyền theo vai trò) thay vì chỉ dựa vào kỷ luật ghi chép.
Góc nhìn liên quan
Đọc tiếp để mở rộng chủ đề liên quan.
Thực tế áp dụng Data Integrity tại các nhà máy nội địa
Phần này biến khái niệm thành tình huống thực tế để đội vận hành tự soi gap.

Yêu cầu Data Integrity cho toàn bộ hệ thống dữ liệu dược phẩm là nền tảng cơ bản, tương đương với việc tuân thủ WHO GMP. Với cơ sở xuất khẩu sang EU, EU GMP Annex 11 (bản 2011 đang hiệu lực) là chuẩn phải đạt; với các thị trường thành viên PIC/S, Annex 11 tương ứng nằm trong PIC/S GMP Guide (PE 009); nếu xuất sang Mỹ thì áp dụng 21 CFR Part 11 (§11.10). Bản sửa đổi Annex 11 (consultation 2025) nên dùng để gap assessment trước.
EMS là điểm kiểm tra đầu tiên và thường xuyên nhất trong các cuộc thanh tra vì đây là nơi dữ liệu GMP được tạo ra — bất kỳ weakness nào tại đây sẽ làm lung lay toàn bộ bằng chứng tuân thủ.
Thực tiễn thanh tra: Trong các đợt thanh tra thực tế, chuyên gia thường yêu cầu QA biểu diễn trực tiếp cách truy xuất một lô sản xuất bị lỗi trên hệ thống. Theo thực tiễn ngành, một gap thường gặp là không map được cảnh báo hệ thống vào SOP xử lý sai lệch (Deviation SOP). Khi alarm kêu, nhân sự tắt đi mà không ghi log, hoặc ghi tay vào sổ nhưng không có mã tham chiếu chéo (cross-reference). Một quy trình chuẩn phải bắt buộc nhập Reason Code (mã nguyên nhân) trực tiếp trên giao diện màn hình HMI/SCADA trước khi cho phép acknowledge alarm.

Câu hỏi quyết định: Khảo sát hiện trạng trước khi đầu tư nền tảng mới
Phần này gom các câu hỏi giúp QA tự kiểm tra nhanh trước khi audit.
Câu hỏi 1: Nếu auditor yêu cầu xem toàn bộ Audit Trail của sensor TMP-A1-001 trong 6 tháng qua — bao gồm mọi thay đổi alarm limit và calibration event — bạn có thể cung cấp trong bao lâu và ở dạng nào?
Câu hỏi 2: Khi mạng internet tại nhà máy bị mất trong 4 giờ vào ban đêm, dữ liệu EMS trong 4 giờ đó có được bảo toàn với timestamp gốc không thay đổi không?
Câu hỏi 3: Ai hiện tại có thể thay đổi alert limit trong EMS của bạn mà không cần approval, không cần Reason for Change, và không để lại Audit Trail đầy đủ?
→ Tư vấn kiến trúc EMS data integrity GMP tại nampham.net
FAQ
Phần này gom các câu hỏi giúp QA tự kiểm tra nhanh trước khi audit.
Bắt đầu từ phạm vi GxP, record gốc, owner và rủi ro ảnh hưởng đến quyết định chất lượng.
Khi dữ liệu, cấu hình, access, audit trail hoặc thay đổi có thể ảnh hưởng batch release, deviation hoặc inspection readiness.
Không. Validation nên theo intended use và risk, nhưng phần tạo hoặc truyền bằng chứng GMP phải được kiểm soát rõ.
URS hoặc rationale, risk assessment, test evidence, traceability, SOP vận hành, access review và change control phù hợp.
Chọn công cụ trước khi xác định record gốc, boundary, owner và tiêu chí QA dùng để ra quyết định.
Có thể dùng như khung minh họa để thảo luận nội bộ, nhưng phải map lại theo quy trình, hệ thống và SOP của site.
Vai trò chứng cứ GMP của EMS mà bài này phân tích được minh hoạ bằng một tình huống tổng hợp trong bài case study tách biệt EMS khỏi BMS — kiến trúc tách lớp, URS theo CPP và lộ trình chuyển đổi không dừng sản xuất.
Ghi Chú Minh Bạch
Phần này làm rõ nguồn tham chiếu và ranh giới áp dụng của bài viết.
Ghi Chú Minh Bạch
Nguồn quy định chính: FDA Guidance for Industry: Data Integrity and Compliance With Drug CGMP — fda.gov/media/119267/download; EU GMP Annex 11 (bản 01/2011, đang áp dụng) — health.ec.europa.eu; bản consultation Annex 11 (2025, chưa có hiệu lực) — health.ec.europa.eu; 21 CFR Part 11 (§11.10) — ecfr.gov; PIC/S PI 041-1 — picscheme.org; WHO TRS 1033 Annex 4 — Guideline on data integrity. Tài liệu tham khảo khác: qbench.com “Inside 470 FDA Warning Letters From 2025”; Certivo.
- EU GMP
- FDA 21 CFR Part 11 (§11.10)
- ISPE GAMP 5
- ICH Q9/Q10
Các ví dụ và tình huống giả định dùng để minh họa phương pháp, không thay thế SOP, validation plan hoặc đánh giá rủi ro chính thức của từng site.
FDA Guidance for Industry: Data Integrity and Compliance With Drug CGMP (December 2018, vẫn hiện hành) — FDA Guidance for Industry: Data Integrity and Compliance With Drug CGMP
Đọc tiếp trong hệ sinh thái GMP:
- GAMP 5 Dược Phẩm: Thẩm định Hệ thống Máy tính theo Tiếp cận Rủi ro – Tư duy, không phải Checklist
- Access Control và Segregation of Duties trong GMP: Phân quyền đúng để bảo vệ Data Integrity
- CAPA GMP: Root Cause Analysis, Corrective Action và Effectiveness Check theo ICH Q10
- Cybersecurity Hệ Thống OT trong Nhà Máy Dược GMP: Tiêu Chuẩn IEC 62443