AI in Pharmaceutical Manufacturing under GMP (AI trong sản xuất dược) explains where AI can create value and where human Quality Unit oversight remains non-negotiable.
- FDA enforcement, AI credibility guidance and ISPE GAMP AI guidance all point toward risk-based validation and documented human review.
- High-value use cases include predictive maintenance, computer vision, process monitoring and deviation triage, but not uncontrolled batch release.
- The article helps Vietnamese factories adopt AI after data integrity, model lifecycle control, change control and cybersecurity are in place.
Ngày 02/04/2026, FDA gửi Warning Letter cho Purolea Cosmetics Lab, trong đó có mục riêng về việc dùng AI trong sản xuất dược không phù hợp. Nhà máy Purolea Cosmetics Lab đã dùng AI agents để soạn thảo drug specifications, quy trình và master batch records — nhưng không có qualified personnel review hoặc approve các output đó.
Khi thanh tra viên FDA chỉ ra rằng công ty phân phối sản phẩm mà chưa thẩm định quy trình theo 21 CFR 211.100, công ty phản hồi rằng họ không biết yêu cầu pháp lý này vì AI agent họ dùng không hề nêu ra. FDA không chấp nhận lý do đó. Thông điệp rõ ràng không thể rõ hơn: AI là công cụ, không phải Quality System.
AI trong sản xuất dược không phải bộ não thay thế QA hoặc Qualified Person. Mọi output của AI ảnh hưởng đến quyết định GxP phải đi qua human review và sign-off của Quality Unit trước khi có giá trị pháp lý.
Ranh giới này không phải quan điểm bảo thủ — đây là nghĩa vụ bắt buộc theo 21 CFR 211.22, được FDA nhắc lại cho trường hợp dùng AI trong FDA Warning Letter Purolea Cosmetics Lab 722591 (April 2, 2026); ISPE GAMP Guide on Artificial Intelligence (July 2025) là hướng dẫn ngành về cách làm.
Bài viết này thiết lập ranh giới sử dụng AI trong GMP, phân tích 4 ứng dụng thực tế có ROI cao nhất và cung cấp lộ trình triển khai risk-based để nhà máy tiếp cận AI đúng cách — không phải theo trào lưu, không phải né tránh hoàn toàn, mà theo đúng nghĩa vụ CGMP mà FDA đang thực thi và hướng dẫn ngành của ISPE.
Nếu cần framework triển khai theo lifecycle từ data đến model drift và change control, xem bài AI validation nhà máy dược GxP.
AI trong sản xuất dược phải được quản lý theo risk-based validation, data governance và model lifecycle control. Mọi AI-generated output ảnh hưởng đến quyết định GxP đều phải có human review trước khi được chấp nhận — đây là nghĩa vụ đã có trong 21 CFR 211.22, được FDA áp dụng cụ thể cho AI trong Warning Letter tháng 4/2026; ISPE GAMP Guide on AI (July 2025) hướng dẫn cách làm.
Bài này giúp anh/chị:
- Xác định ranh giới GMP thực tế của AI trong sản xuất dược.
- Biến yêu cầu pháp lý thành checklist review cho QA, Engineering và IT.
- Giữ bằng chứng audit rõ ràng trước khi mua, cấu hình hoặc validate hệ thống.

Bức tranh regulatory AI dược phẩm 2025–2026
Lưu ý trạng thái pháp lý: Căn cứ chính của bài là 21 CFR Part 11 (Mỹ) và EU GMP Annex 11 (EU). Annex 11 đang có hiệu lực là bản 2011; bản sửa đổi Annex 11 và Annex 22 mới về AI công bố tháng 7/2025 đều vẫn là dự thảo. Danh mục nguồn đầy đủ ở mục “Ghi chú minh bạch” cuối bài.
Pharma 4.0 dược phẩm: lộ trình chuyển đổi số từ dữ liệu GMP đến AI và cybersecurity
Đọc tiếp để nối chủ đề này với kiến trúc và bằng chứng GMP liên quan.
Pharma 4.0 dược phẩm: lộ trình chuyển đổi số từ dữ liệu G… →
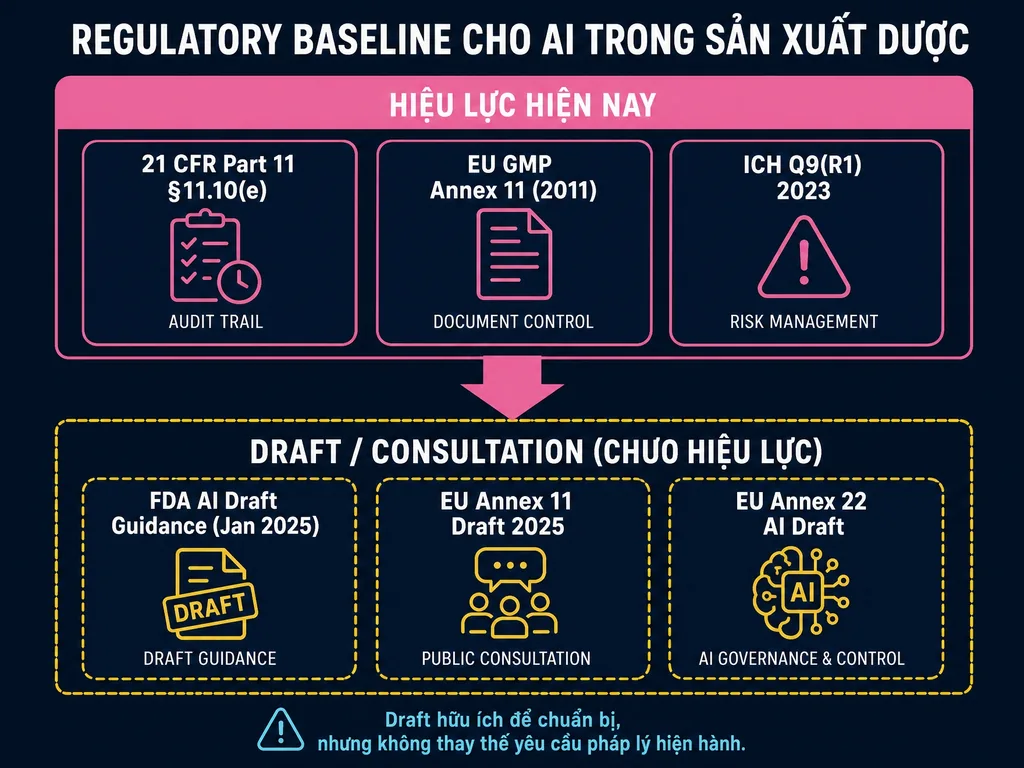
Trong vòng 18 tháng, landscape regulatory về AI trong sản xuất dược đã thay đổi đáng kể và theo chiều hướng khắt khe hơn rõ rệt.
Các mốc regulatory quan trọng cần nắm
Tháng 1/2025, FDA phát hành draft guidance “Considerations for the Use of AI to Support Regulatory Decision-Making for Drug and Biological Products” — khung 7 bước đánh giá credibility của AI model trong môi trường có regulated data.
Tháng 7/2025, Ủy ban châu Âu đưa ra tham vấn đồng thời dự thảo Annex 11 sửa đổi (19 trang so với 5 trang của bản 2011, lấy nguyên tắc ALCOA+ làm định nghĩa toàn vẹn dữ liệu) và dự thảo Annex 22 mới, dành riêng cho AI. Annex 22 chỉ áp dụng cho mô hình tĩnh, cho đầu ra tất định; mô hình tự học liên tục trong vận hành, Generative AI và LLM không nên dùng cho ứng dụng GMP trọng yếu. Cả hai vẫn là dự thảo (tham vấn đóng 07/10/2025).
Cùng tháng 7/2025, ISPE phát hành GAMP Guide on Artificial Intelligence — hướng dẫn ngành về AI trong môi trường GxP, với trọng tâm patient safety, data integrity và model lifecycle. Tháng 1/2026, FDA và EMA cùng phát hành 10 Guiding Principles of Good AI Practice in Drug Development.
Và tháng 4/2026, Warning Letter Purolea có mục riêng về dùng AI không phù hợp trong sản xuất dược — dấu hiệu cho thấy việc dùng AI đã nằm trong phạm vi thanh tra cGMP.
Ranh giới không thể vượt trong GMP hiện tại
AI có thể dự báo, phân loại, cảnh báo và đề xuất. AI không tự phê duyệt lô, không tự thay đổi thông số quy trình và không được vượt qua Change Control. Ba ranh giới này — advisory, not decisional; explainable, not black box; validated, not assumed — là điều kiện tối thiểu để bất kỳ AI application nào có thể defend được trước auditor EU-GMP hoặc FDA.
Bốn ứng dụng AI thực tế có compliance value cao
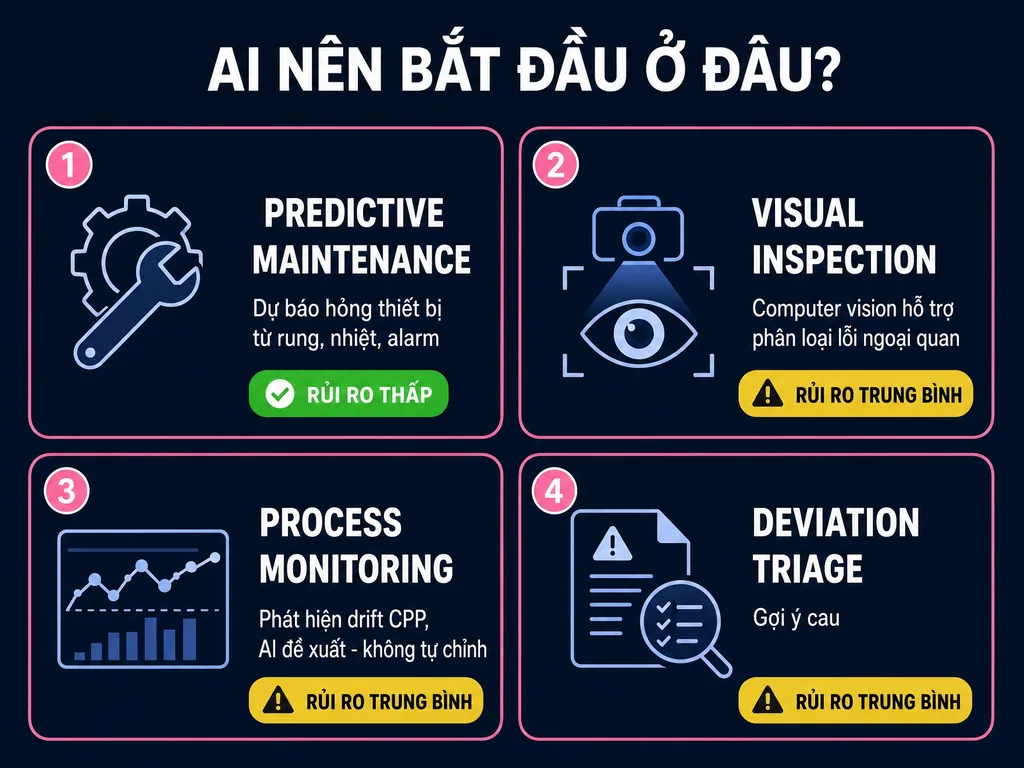
Không phải mọi ứng dụng AI đều phức tạp về mặt thẩm định như nhau. Lộ trình thực tế nhất là bắt đầu từ những ứng dụng có rủi ro GxP thấp hơn, tích lũy kinh nghiệm validation, sau đó mới mở rộng sang các ứng dụng có tác động trực tiếp hơn đến batch release.
Bảo trì dự đoán — Predictive Maintenance
Thay vì bảo trì theo định kỳ (thường gây lãng phí hoặc can thiệp quá sớm/quá muộn), AI phân tích dữ liệu rung động, nhiệt độ và dòng điện từ cảm biến để dự báo khi nào thiết bị có nguy cơ hỏng. Một số báo cáo ngành (chưa kiểm toán độc lập) cho thấy AI-driven predictive maintenance giúp giảm 25–30% thời gian dừng máy không kế hoạch trong nhà máy multi-facility.
Đây là ứng dụng có rủi ro GxP tương đối thấp nhất vì output của AI (gợi ý bảo trì) không trực tiếp quyết định batch release — nhưng vẫn phải được tích hợp với hệ thống PM (Preventive Maintenance) có Audit Trail để đảm bảo traceability của quyết định bảo trì.
Tối ưu hóa quy trình — Golden Batch Analysis
AI phân tích hàng nghìn lô sản xuất trong quá khứ để tìm ra tổ hợp thông số “vàng” — nhiệt độ, áp suất, tốc độ khuấy, thứ tự cho nguyên liệu — tạo ra Yield tốt nhất và ít biến động nhất.
Đây là ứng dụng có giá trị cao nhưng cũng phức tạp về validation vì output có thể ảnh hưởng đến thông số quy trình — một thay đổi thuộc phạm vi Change Control và phải theo quy định thay đổi sau phê duyệt của từng vùng (ICH Q12 là khung hướng dẫn) nếu liên quan đến hồ sơ đăng ký.
Dữ liệu lịch sử dùng để huấn luyện model phải đạt chuẩn ALCOA+ và được thu thập từ hệ thống đã validated — nếu không, “Golden Batch” sẽ là tổ hợp tối ưu của dữ liệu sai lệch.
Kiểm tra ngoại quan bằng thị giác máy — Computer Vision
Camera độ phân giải cao kết hợp với Deep Learning để phát hiện lỗi ngoại quan trên viên nén, capsule hoặc dị vật trong ống tiêm với tốc độ cao hơn nhiều so với kiểm tra thủ công.
FDA nêu kiểm tra chất lượng bằng hình ảnh (ảnh bao bì, nhãn hoặc lọ thuỷ tinh được phần mềm AI phân tích) làm ví dụ trong Discussion Paper “Artificial Intelligence in Drug Manufacturing” (2023 — tài liệu thảo luận, không phải hướng dẫn hay quy định). Về nguyên tắc thẩm định, model cần được validate trên dữ liệu đại diện cho toàn bộ dải biến động sản phẩm thực tế, và cần có quy trình xác định khi nào model phải re-training.
Bias trong training data (ví dụ: thiếu ảnh đại diện cho các loại lỗi hiếm gặp) sẽ tạo ra false negative rate không chấp nhận được trong GMP.
Dẫn chứng 2026 — AI trong đúng ranh giới: theo hồ sơ FOYA 2026 do ISPE công bố, Hepalink Pingshan vận hành máy kiểm tra ngoại quan bằng deep learning ở tốc độ 24.000 đơn vị/giờ — bài toán phân loại ảnh có đầu ra kiểm chứng được bằng thống kê, đúng loại ứng dụng “predict or classify data” mà dự thảo Annex 22 nhắm tới. ISPE không mô tả máy này là công cụ gợi ý cho người quyết định, nên với ứng dụng kiểu này ranh giới nằm ở test và validation model, không ở vai trò advisory. Còn Bayer SOLIDA-1 dùng GenAI truy vấn ngôn ngữ tự nhiên tới dữ liệu deviation, trạng thái lô và thiết bị — tức lớp truy cập dữ liệu/tư vấn, đúng ranh giới bài này đã nêu cho GenAI. Đối chiếu đầy đủ trong bản phân tích kiến trúc 9 nhà máy ISPE FOYA 2026.
Dự báo kết quả chất lượng — Real-Time Release Testing hỗ trợ
Dựa trên dữ liệu in-process (PAT — Process Analytical Technology), AI dự báo kết quả kiểm nghiệm cuối cùng trước khi lô hàng hoàn tất, hỗ trợ Qualified Person trong quyết định Real-Time Release. Đây là ứng dụng phức tạp nhất về mặt regulatory vì output AI ảnh hưởng trực tiếp đến quyết định batch release.
Theo FDA draft guidance 2025 (chưa có hiệu lực, chỉ là khuyến nghị) đề xuất đánh giá credibility của model theo context of use và model risk (kết hợp model influence và decision consequence). Việc người có thẩm quyền phê duyệt trước khi dùng kết quả xuất phát từ trách nhiệm của Quality Unit theo 21 CFR 211.22 (Mỹ) và vai trò QP theo EU GMP Annex 16 (EU), không phải từ guidance này.
Tại sao AI lại khó thẩm định trong GMP?
Ba rào cản kỹ thuật và regulatory của AI trong môi trường GxP không xuất phát từ sự bảo thủ của regulators — chúng xuất phát từ đặc tính kỹ thuật của AI không tương thích tốt với yêu cầu GMP truyền thống.
Explainability — Yêu cầu không thể thương lượng
Dự thảo EU GMP Annex 22 (§8) yêu cầu, khi test model dùng cho ứng dụng GMP trọng yếu, hệ thống ghi lại các feature đã góp vào từng kết quả phân loại/quyết định và đưa việc review các feature này vào bước phê duyệt kết quả test. Thanh tra viên sẽ không chấp nhận câu trả lời “hệ thống AI đưa ra quyết định dừng lô vì vậy”.
Doanh nghiệp phải có khả năng giải thích: feature nào trong dữ liệu đầu vào ảnh hưởng lớn nhất đến kết quả; ngưỡng nào khiến AI đưa ra cảnh báo; và output của AI có nhất quán với domain knowledge GMP không. Khi áp dụng được, các kỹ thuật Explainable AI (XAI) như SHAP values, LIME hoặc heat map nên nằm trong hồ sơ test/validation (Annex 22 draft §8.1), không phải add-on tùy chọn.
Model Validation và vòng đời thẩm định
Validation truyền thống trong GMP được thiết kế cho hệ thống “tĩnh” — logic không thay đổi sau khi validated. AI hiện đại có thể tự học (continuous learning), có nghĩa là logic có thể thay đổi theo thời gian. Dự thảo EU GMP Annex 22 chỉ áp dụng cho mô hình tĩnh (không tự học khi đang vận hành), nêu rằng mô hình động không nên dùng cho ứng dụng GMP trọng yếu, và yêu cầu model đã test cùng hệ thống chứa nó phải được đặt dưới change control trước khi triển khai (§10.1).
Trong thực tế, điều này có nghĩa là AI model dùng cho GxP purposes thường phải ở trạng thái “locked” — không tự học trong production — và chỉ được re-train theo quy trình có kiểm soát với re-validation sau mỗi lần cập nhật.
Toàn vẹn dữ liệu huấn luyện
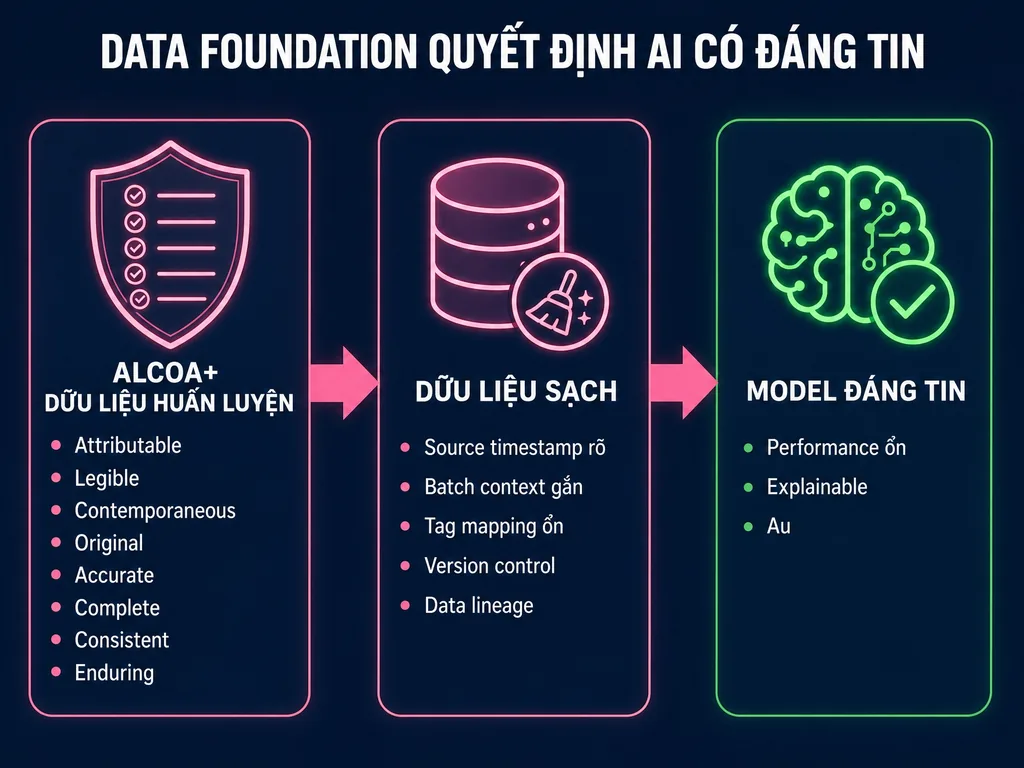
Đây là điểm mà nhiều dự án AI trong dược phẩm thất bại sớm nhất: dữ liệu dùng để huấn luyện AI phải đạt chuẩn ALCOA+.
Nếu dữ liệu lịch sử được thu thập từ hệ thống không có Audit Trail, không có Timestamp đáng tin cậy hoặc không có traceability về điều kiện thu thập, model được huấn luyện trên dữ liệu đó về bản chất là không thể defend được trước auditor.
Đây chính là lý do tại sao lộ trình 5 bước trong bài chuyển đổi số nhà máy dược đặt Data Integrity làm P0 và AI làm P2: không có dữ liệu sạch, không có AI đáng tin.
Lộ trình triển khai AI an toàn — Risk-based Approach
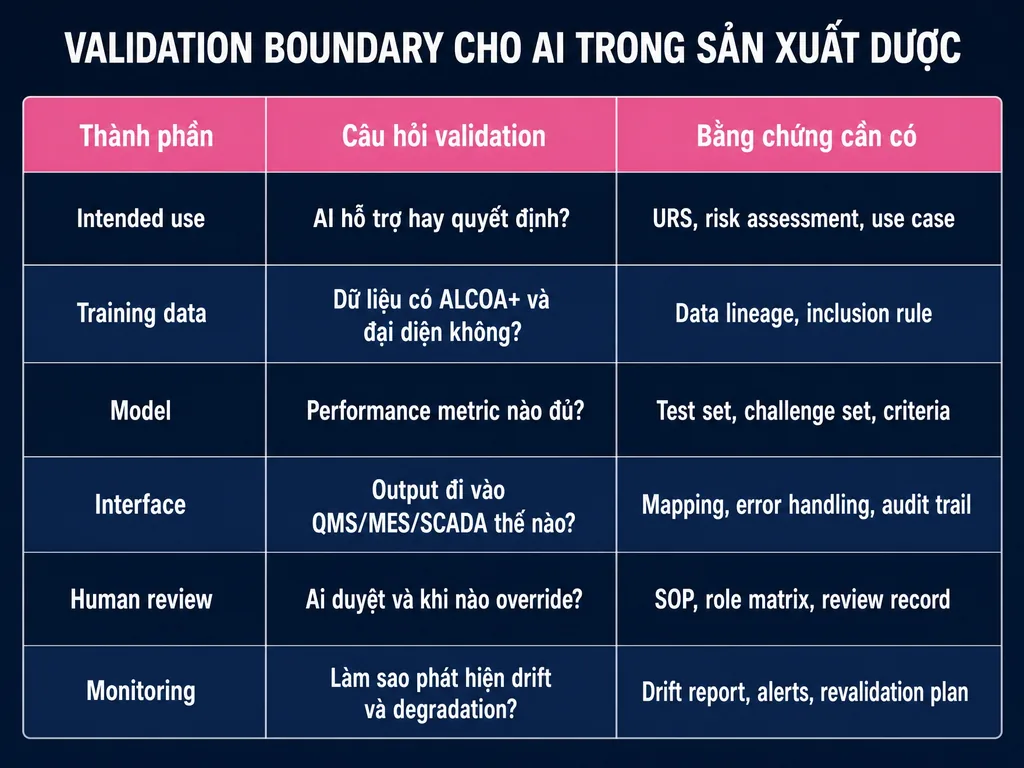
Thứ tự triển khai phải phản ánh đúng mức độ rủi ro GxP của từng ứng dụng, không phải theo mức độ phức tạp kỹ thuật hay hào hứng của team dự án.
Ba cấp độ ứng dụng AI theo tác động GxP
Cấp 1 — Advisory (rủi ro thấp): AI đưa ra gợi ý, con người quyết định hoàn toàn. Ví dụ: predictive maintenance gợi ý lịch bảo trì, analyst review và quyết định. Validation scope hạn chế hơn. Cấp 2 — Augmented (rủi ro trung bình): AI cung cấp phân tích, QP sử dụng như một trong nhiều input để ra quyết định.
Ví dụ: Golden Batch analysis cung cấp gợi ý điều chỉnh thông số, process engineer review và quyết định có thực hiện không. Validation cần đầy đủ với IQ/OQ/PQ. Cấp 3 — Consequential (rủi ro cao): Output AI ảnh hưởng trực tiếp đến batch release hoặc product specification. Validation toàn diện bao gồm credibility assessment theo FDA guidance 2025, XAI documentation và quy trình human sign-off bắt buộc.
Checklist validation AI trước go-live
Trước khi bất kỳ AI application nào được triển khai trong môi trường GxP, đội dự án phải có câu trả lời cho các câu hỏi sau: Intended use của AI đã được đóng khung rõ ràng — AI đang cảnh báo, đề xuất hay tự động điều khiển? Training data có đạt chuẩn ALCOA+ và có Audit Trail của quá trình thu thập không?
Model có được validate theo risk-based approach với IQ/OQ/PQ phù hợp không? Có quy trình human review bắt buộc cho mọi GxP-impacting output không? Change Control cho model updates đã được xác định chưa? Đây là framework tối thiểu — không đủ bất kỳ điểm nào, dự án không nên go-live.
Bài học từ FDA Warning Letter tháng 4/2026
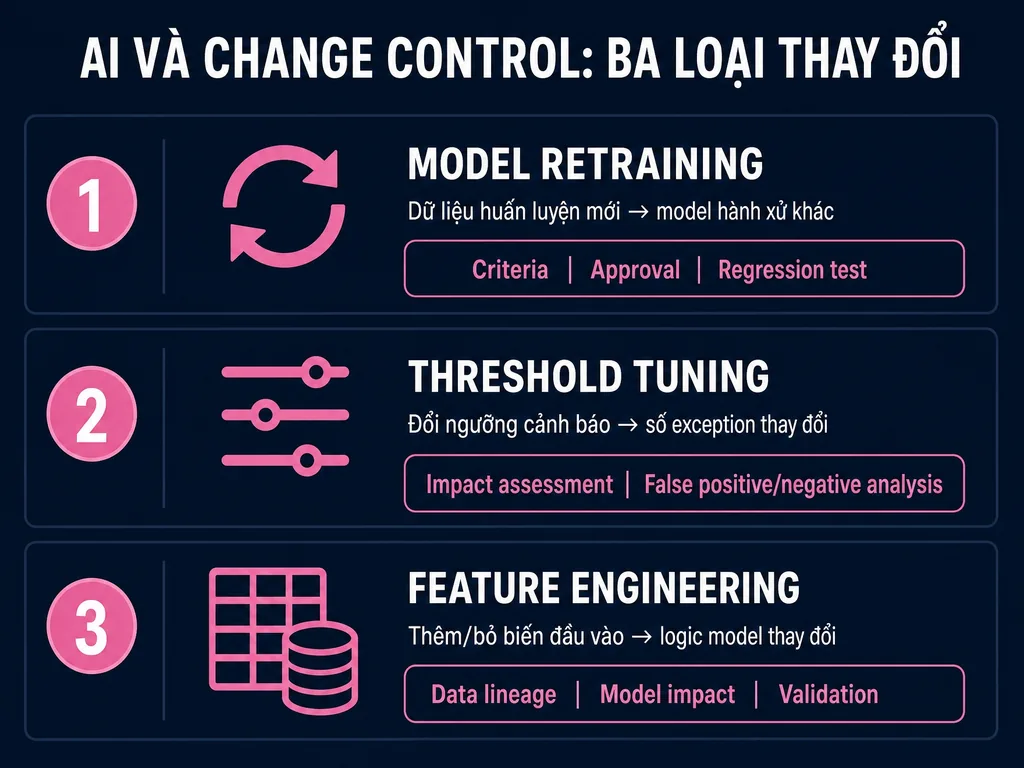
Vụ Purolea Cosmetics Lab không phải câu chuyện về AI xấu hay AI tốt. Đây là câu chuyện về việc đưa AI vào Quality System mà không hiểu Quality System đang yêu cầu gì. Ba bài học cốt lõi mà mọi nhà máy cần internalize:
AI không thể thay thế QA expertise
Nhà máy Purolea dùng AI agents để soạn thảo specifications và batch records — đây là công việc đòi hỏi domain expertise GMP sâu, không phải text generation. FDA viết rõ trong Warning Letter 320-26-58: nếu dùng AI hỗ trợ soạn tài liệu, doanh nghiệp phải xem xét tài liệu do AI tạo để bảo đảm chính xác và thực sự tuân thủ CGMP; và “any output or recommendations from an AI agent must be reviewed and cleared by an authorized human representative of your firm’s QU” (mọi output hoặc khuyến nghị của AI agent phải được người có thẩm quyền thuộc Quality Unit xem xét và chấp thuận). Điều này áp dụng cho mọi AI application, từ đơn giản nhất đến phức tạp nhất.
Mọi AI output phải đi vào Quality System qua human gate
Câu trả lời “AI bảo thế” không phải justification hợp lệ cho bất kỳ quyết định GxP nào. Mọi AI-generated document, specification hoặc recommendation phải được qualified personnel review, approve và sign-off trước khi được sử dụng trong sản xuất. Audit trail của quá trình review đó phải có thể xuất hiện trong hồ sơ khi auditor yêu cầu.
Precedential impact: auditors sẽ hỏi về AI từ bây giờ
Warning Letter Purolea tháng 4/2026 có nghĩa là từ đây, auditor FDA có tiền lệ để hỏi trực tiếp: nhà máy có dùng AI không? Ở đâu? Với human oversight thế nào? Thẩm định ra sao?
Những nhà máy chưa có câu trả lời cho những câu hỏi này sẽ gặp khó khăn trong các cuộc thanh tra sắp tới, bất kể họ có đang dùng AI hay không.
Bối cảnh Việt Nam: Cơ hội adopt AI đúng trình tự
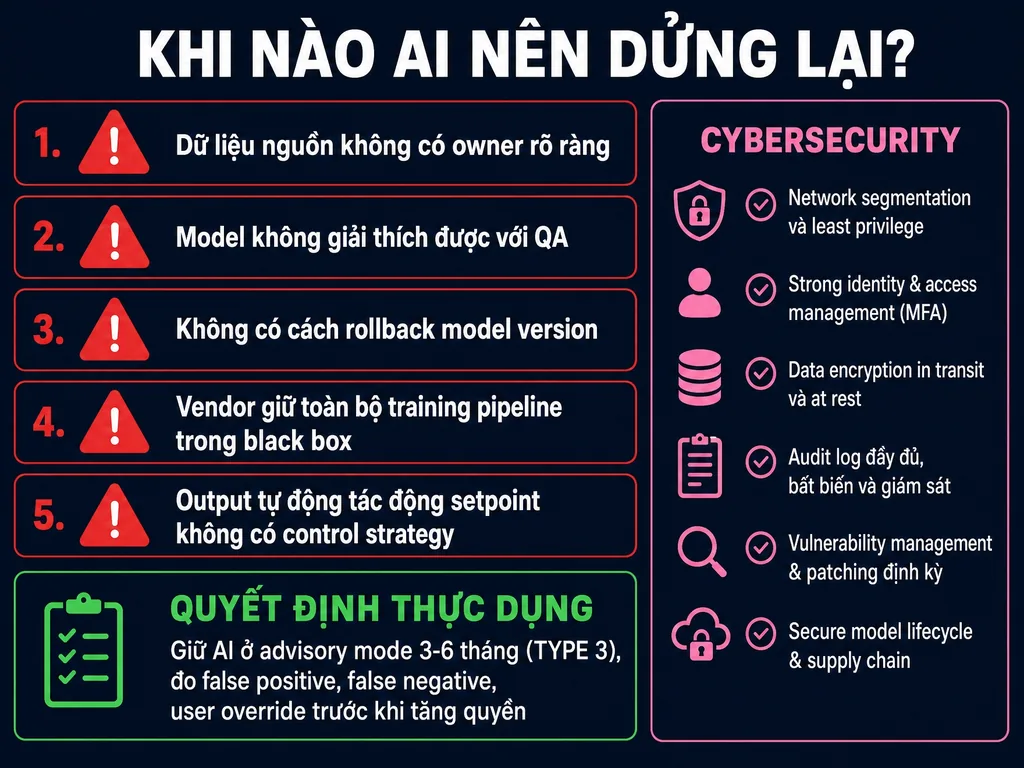
Với phần lớn nhà máy dược Việt Nam đang trong giai đoạn số hóa cơ bản — xây SCADA, EMS, tiến đến MES — thực tế này tạo ra một cơ hội độc đáo: thiết kế data infrastructure chuẩn ALCOA+ ngay từ đầu, đủ chất lượng để làm training data cho AI sau này, thay vì phải retrofit.
Nhà máy Việt Nam đang nâng chuẩn EU-GMP không nên thấy AI là áp lực phải triển khai ngay. Thay vào đó, hãy xem Data Integrity và SCADA/MES validation là đầu tư có đòn bẩy kép: vừa đáp ứng yêu cầu thanh tra EU-GMP hôm nay, vừa xây nền tảng dữ liệu đủ chất lượng để triển khai AI trong 2–3 năm tới khi regulatory framework đã ổn định hơn.
Đây là chiến lược dài hạn thực dụng hơn nhiều so với việc triển khai AI vội vàng trên dữ liệu chưa đủ chuẩn.
Kết luận: Tương lai thuộc về sự kết hợp Người và Máy có kiểm soát
AI trong sản xuất dược không còn là câu chuyện của tương lai — nó đang diễn ra ngay bây giờ, với cả cơ hội lẫn rủi ro rõ ràng đã được FDA enforcement action cụ thể hóa. Chìa khóa thành công không nằm ở thuật toán phức tạp nhất hay hệ thống dữ liệu lớn nhất.
Nó nằm ở sự rõ ràng về ranh giới sử dụng, data governance nghiêm ngặt và quy trình human oversight không thể bypass. Những doanh nghiệp dám đầu tư vào nền tảng này — thay vì chạy theo hào hứng AI không có kiểm soát — sẽ sở hữu lợi thế cạnh tranh bền vững cả về năng suất lẫn compliance trong thập kỷ tới.
Phạm Đức Phương Nam — Kỹ sư Tự động hóa chuyên ngành nhà máy dược GMP · Sales Manager tại ESTC (nhóm ESEC) · nampham.net
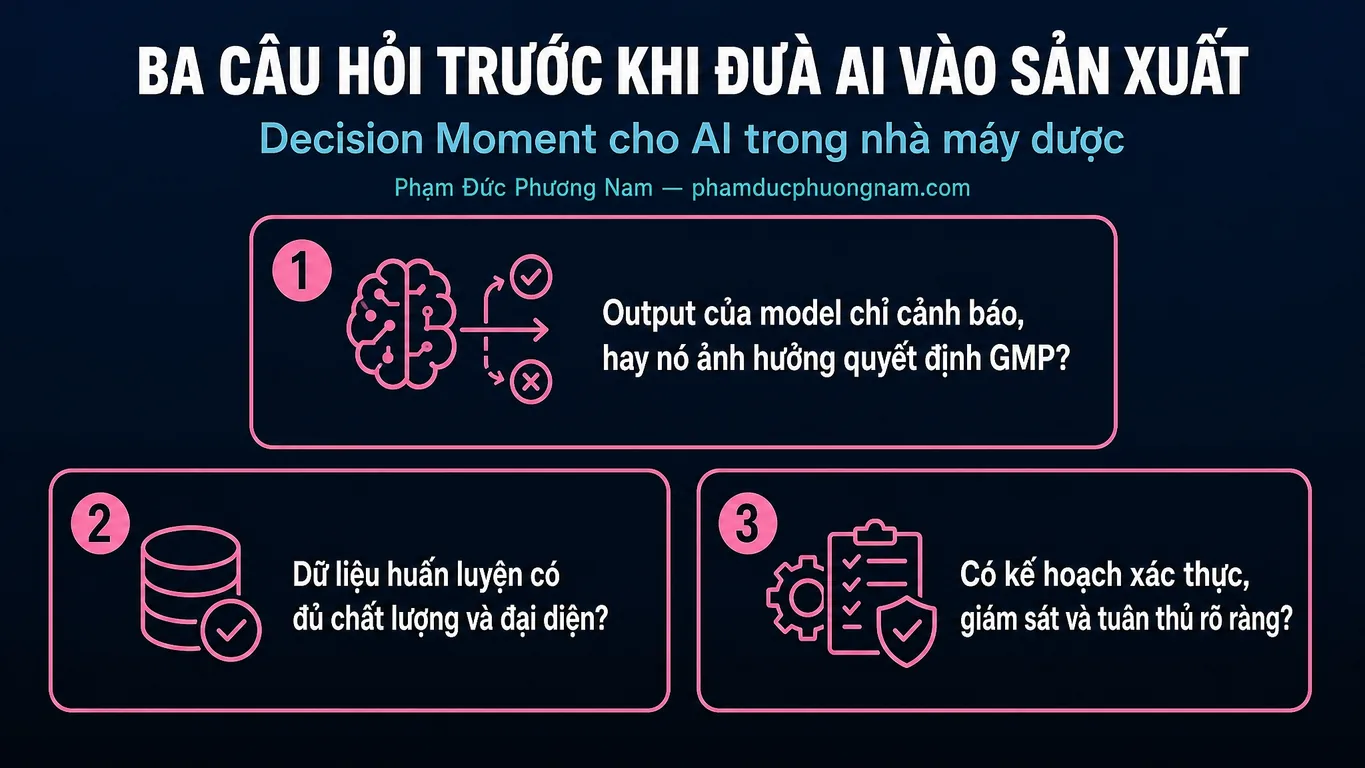
Câu hỏi quyết định — 3 câu hỏi trước khi go-live
Chuyển đổi số nhà máy dược: Phải bắt đầu từ đâu?
Đọc tiếp để nối chủ đề này với kiến trúc và bằng chứng GMP liên quan.
- Ranh giới sử dụng AI trong nhà máy đã được đóng khung rõ ràng chưa — AI đang ở cấp Advisory, Augmented hay Consequential — và validation scope đã được xác định tương ứng chưa?
- Bằng chứng GMP nào liên quan đến AI output hiện đang được tạo thủ công sau sự kiện thay vì được Audit Trail tự động ghi lại trong hệ thống?
- Ai là system owner chịu trách nhiệm cập nhật SOP về AI governance, URS và model validation documentation khi có thay đổi về guidance từ FDA hoặc EMA?
Để chuyển các khuyến nghị trong bài thành kế hoạch triển khai khả thi, xem thêm tại nampham.net.
Đọc tiếp trong cùng cụm:
FAQ
Không — đây là ranh giới pháp lý tuyệt đối. Trách nhiệm pháp lý cuối cùng về chất lượng lô hàng luôn thuộc về con người: QP theo EU GMP, Quality Unit theo 21 CFR 211.22 ở Mỹ. Warning Letter FDA gửi Purolea (tháng 4/2026) đi theo cùng nguyên tắc: mọi output hoặc khuyến nghị của AI agent phải được người có thẩm quyền thuộc Quality Unit xem xét và chấp thuận — AI chỉ là công cụ, không phải người ra quyết định. Mọi thiết kế hệ thống AI trong GMP phải đảm bảo human sign-off là bước bắt buộc trước khi bất kỳ AI recommendation nào có giá trị pháp lý.
Điều kiện tiên quyết là dữ liệu sạch từ hệ thống đã validated: SCADA với Audit Trail đầy đủ, LIMS thu thập kết quả kiểm nghiệm có Timestamp và Batch ID, và MES tạo eBR với traceability đủ sâu. Nếu những hệ thống này chưa có hoặc chưa đạt chuẩn ALCOA+, AI chỉ học được từ dữ liệu sai lệch và tạo ra output không có giá trị GxP.
Có sự khác biệt quan trọng. CSV truyền thống validate một hệ thống “tĩnh” với logic không đổi. AI validation phải bổ sung thêm ba yếu tố: credibility assessment của model theo context of use; XAI documentation giải thích logic quyết định; và quy trình re-validation sau mỗi lần model update. FDA draft guidance 2025 cung cấp khung credibility assessment và life cycle maintenance; dự thảo EU GMP Annex 22 (§8, §10) nêu yêu cầu về explainability khi test model và change control khi vận hành; ISPE GAMP Guide: Artificial Intelligence (07/2025) là hướng dẫn ngành bổ trợ.
Chuẩn bị ba nhóm tài liệu: (1) Intended Use Statement mô tả rõ AI đang làm gì, không làm gì và human oversight ở đâu trong quy trình; (2) Validation package bao gồm IQ/OQ/PQ, training data assessment và XAI documentation; (3) Audit Trail của mọi AI output và human review/approval tương ứng. Auditor sẽ hỏi cụ thể: “Khi AI đưa ra kết quả X, QA đã review theo quy trình nào và bằng chứng của review đó ở đâu?”
Cả hai đều có rủi ro riêng. Vendor SaaS thường có Black Box risk và data residency concern — nhà máy phải đảm bảo có thể export toàn bộ dữ liệu GxP và Audit Trail độc lập với vendor. In-house development cần đội ngũ có đủ kỹ năng cả AI lẫn GxP compliance. Thực tế tốt nhất là hybrid: dùng validated platform của vendor nhưng giữ data ownership và yêu cầu vendor cung cấp đủ tài liệu cho Audit Trail và XAI.
Tùy thuộc vào mức độ tác động GxP của application. Chưa có benchmark công bố về tỷ trọng chi phí hay thời gian validation AI, nên bài không đưa con số. Với AI Advisory (rủi ro thấp), phạm vi validation hẹp hơn; với AI Consequential ảnh hưởng đến batch release, validation rộng hơn đáng kể và có thể kéo dài nhiều tháng. Tuy nhiên, chi phí khắc phục khi bị FDA phát Warning Letter vì AI không validate đúng cách — dừng sản xuất, thu hồi, CAPA phức tạp — thường cao hơn nhiều so với chi phí validation ban đầu.
Nên ưu tiên theo thứ tự: trước tiên, hoàn thiện Data Integrity và nền tảng SCADA/MES có Audit Trail; tiếp đó, chọn một use case AI rủi ro thấp (ví dụ: predictive maintenance cho thiết bị không GxP-critical) để xây năng lực validate AI; cuối cùng mới mở rộng sang các ứng dụng có tác động GxP cao hơn. Đây là cách tiếp cận risk-based thực tế nhất cho nhà máy có nguồn lực hạn chế — tránh đầu tư lớn vào AI phức tạp khi nền tảng dữ liệu chưa đủ điều kiện.
Production Readiness — Chuẩn hóa trước go-live
Để đưa chủ đề AI trong sản xuất dược vào trạng thái production-ready, đội triển khai cần biến insight trong bài thành bằng chứng vận hành. Với AI, bằng chứng quan trọng nhất trước go-live là intended use đã được đóng khung: AI đang cảnh báo, đề xuất hay tự động điều khiển. Ranh giới này quyết định validation depth, XAI documentation scope và owner chịu trách nhiệm khi model output sai.
Trong thực tế nhà máy, bước chuẩn hóa AI nên đi theo logic risk-based nghiêm ngặt hơn so với CSV truyền thống. Không chỉ cần xác định hệ thống AI nào có tác động GxP — mà còn cần xác định loại tác động: AI đang tạo ra dữ liệu, tạo ra recommendation, hay tự động thực hiện hành động?
Ba loại tác động này có validation requirement và human oversight requirement hoàn toàn khác nhau.
Ghi Chú Minh Bạch
Nguồn quy định chính
- FDA, “Considerations for the Use of Artificial Intelligence To Support Regulatory Decision-Making for Drug and Biological Products,” Draft Guidance, January 2025 — FDA AI/ML Guidance.
- FDA Warning Letter Purolea Cosmetics Lab (April 2, 2026) — FDA Warning Letter (Purolea).
- ISPE GAMP Guide: Artificial Intelligence (July 29, 2025) — ISPE GAMP AI Guide.
- ISPE GAMP 5 Guide, 2nd Edition (2022), Appendix D11 — ISPE GAMP 5 Guide.
- EU GMP Annex 11 Draft (July 2025) — EU GMP Annex 11 Draft 2025.
- FDA/EMA Guiding Principles of Good AI Practice in Drug Development (January 2026) — FDA.
- WHO TRS 1033 Annex 4, Guideline on data integrity (2021); thay thế TRS 996 Annex 5.
Tài liệu tham khảo khác
- FDA: Purolea Cosmetics Lab warning letter 320-26-58 — FDA.
- Predictive maintenance 25–30% downtime reduction: case study tổng hợp từ People10/industry reports.
Nguồn Việt Nam
- KPMG–EuroCham, “Future Value of Vietnam’s Generics Market,” 2025 — ASSETS.
Ghi chú về mức độ chắc chắn của số liệu
- Chi phí và thời gian validation AI: chưa có benchmark công bố, nên bài không nêu con số cụ thể.
- Warning Letter Purolea (April 2, 2026) và FDA/EMA Guiding Principles (January 2026): đã đối chiếu từ nguồn FDA chính thức.
Lưu ý: Nội dung bài viết mang tính tham khảo kiến trúc kỹ thuật và không thay thế cho SOP, validation plan hoặc quy định chính thức của cơ quan quản lý dược phẩm sở tại.
Pharma 4.0 là gì — chuyển đổi số nhà máy dược theo mô hình ISPE
Đọc tiếp để nắm định nghĩa chuẩn, ví dụ Việt Nam và bằng chứng GMP liên quan.
Pharma 4.0 là gì — chuyển đổi số nhà máy dược theo mô hình ISPE →